
Genug ist genug.
Wir sollen uns zunehmend einem Dogma unterwerfen: Insulin sei schädlich.
Verstärkt wird dieses Bild durch Leitlinienmechanismen, therapeutische Moden und pharmaökonomische Interessen. Deshalb habe ich begonnen, mein diabetologisches Archiv wieder auszupacken.
Dort liegen keine Meinungen, sondern Daten: Tausende Patienten,Klassifikationen nach Diabetes-Typen, Langzeitverläufe, Therapiewechsel, Insulindosen, C-Peptid, Akute Komplikationen und sekundäre organeinschränkende Folgeerkrankungen, historische GKV-Auswertungen und Originaldokumente aus Jahrzehnten praktischer Diabetologie.
Vieles davon passt erstaunlich schlecht zu dem simplen Bild, das heute unter dem Begriff „Insulinresistenz“ zusammengefasst wird und den Ärzten der nachfolgenden Generation als Leitlinien für deren Handeln empfohlen wird.
Das neue Credo heißt. So spät wie möglich Insulin beim Typ-2-Diabetes, denn Insulin sei schädlich, da der Körper eines übergewichtigen Diabeteserkrankten gegen Insulin resistent sei.
Den aktuellen Ablauf habe ich mir einfach einmal zusammengestellt, da ich nicht glauben kann, was ich da als unfassbare Hypothese lese: Der zu Dicke hat zu viel Fettgewebe in den Eingeweiden. Dieses Fettgewebe entzündet sich. Warum wissen zur Zeit noch die Götter. Aber man postuliert, das aufgrund der Fettgewebsentzündung Insulin an den Zellen nicht mehr wirken kann. Der Körper wehrt sich gegen Insulin, egal, ob es von außen oder innen zugeführt wird.
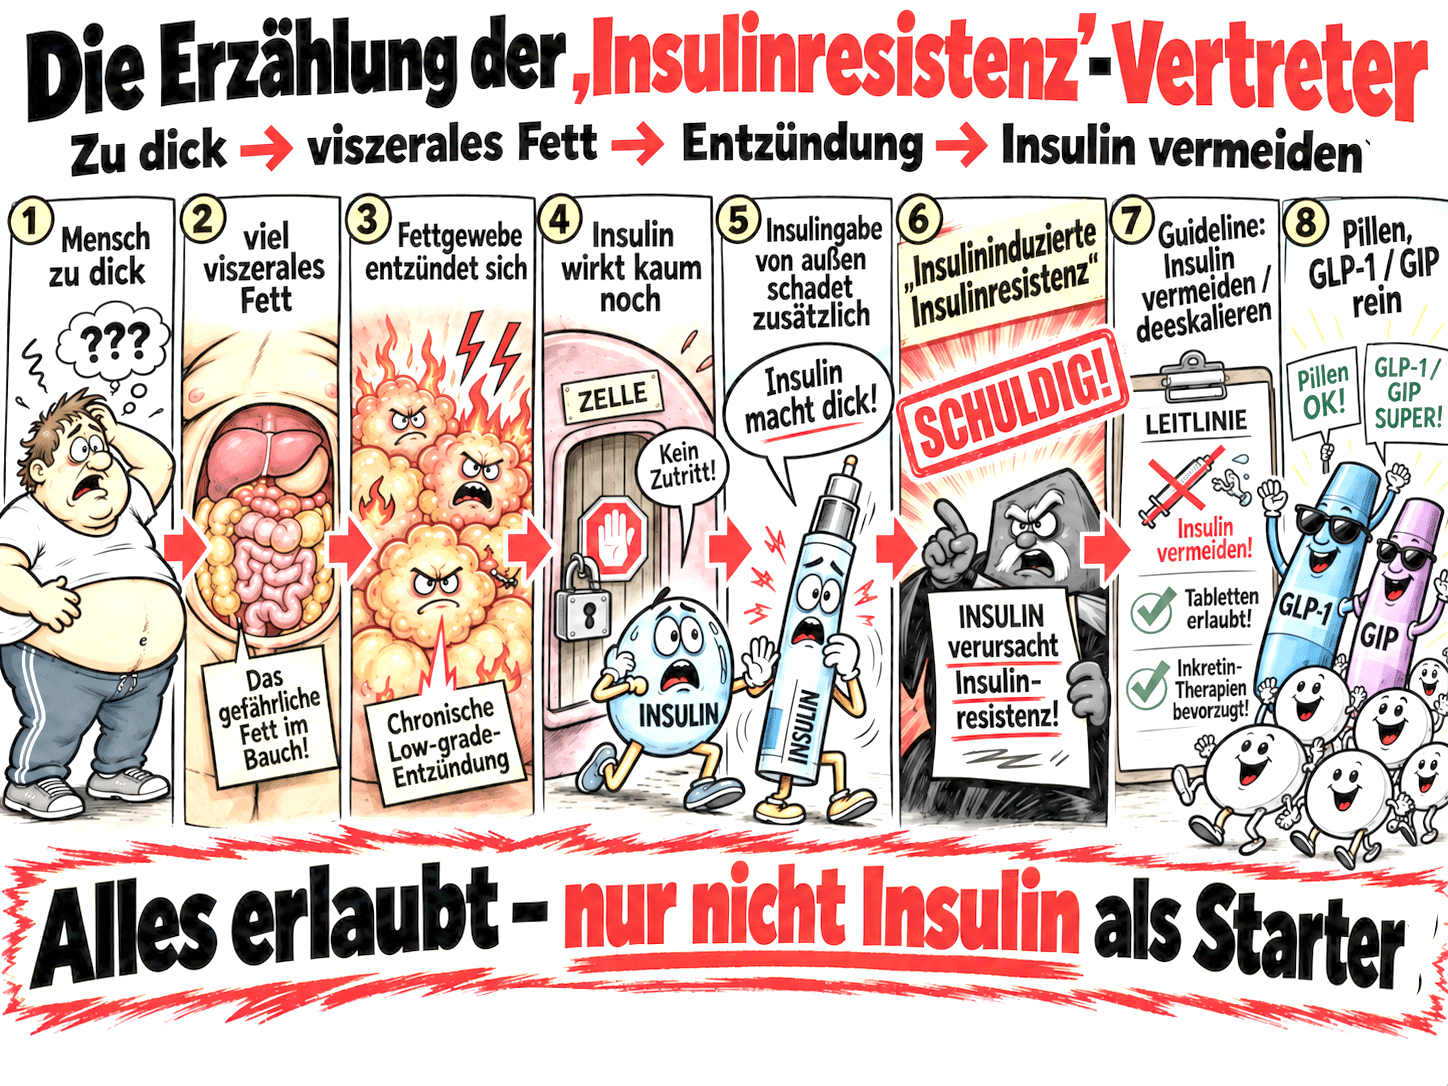
Narrativ der Chronologie einer Insulinresistenz
Die Diagnostik- und Therapie-Empfehlenden sagen, um Himmelswillen kein Insulin bei dicken Diabeteserkrankten- auch als Typ-2-Diabetes mellitus (T2DM) klassifiziert – sondern Tabletten und den letzten Schrei die „Hollywood-Abnehm-Spritzen/Pillen“.
Begründung: Moderne Antidiabetika (SGLT-2-Inhibitoren und GLP-1-Rezeptoragonisten) sollen laut Studien klare kardiovaskuläre und renale Vorteile bieten. Sie verhindern Folgeerkrankungen beim T2DM, senken sogar die Sterblichkeit bei Herzinsuffizienz, bremsen chronische Nierenfunktionseinschränkung und schützen auch vor schweren Hypoglykämien. Effekte, die Insulin angeblich allein nicht habe.1)
Das Besondere: deutsche Ärzte bekommen eine finanziellen Anreiz, eine sogenannte „Deeskalationsprämie“, wenn sie Patienten mit einem T2DM vom Insulin wegbringen.2)
Das ist so unfassbar und darum schaue ich noch in mein umfangreiches Archiv – nicht rückwärtsgewandt, sondern datengetrieben. Meine Fragestellungen:
- Waren alle, inklusive meiner Person, als wissenschaftlich-klinisch tätige Diabetologen seit Einführung des Insulins zu dusselig zu erkennen, dass Insulin schädlich ist?
- Haben wir wirklich unsere Patienten mit einem relativen Insulinmangel = T2DM, begonnen bei Joslin über Himsworth, Reaven, Katsch, Zimmet, Alberti, Schliack, Waldhäusl, Ryan, Weng und vielen anderen mehr, derart falsch behandelt, ihnen geschadet, indem wir die Hyperglykämie in den Mittelpunkt unseres Agierens gestellt haben?
- Haben wir bewusst Insulin verordnet, ohne gesundheitsfördernde Lebensstiländerungen mit kalorienreduzierter täglicher Ernährung nahezu punktgenau bei der Aufnahme zu verordnen? • Haben wir an der Insulingabe derart geklebt, dass wir vergessen haben, den Betroffenen Menschen zu sagen, bewegt euch, treibt Sport, täglich?
- Haben Insulinbehandelte T2DM wirklich mehr Komplikationen als diätetisch und mit Tabletten Behandelte?
- Schützen oAD und die seit 2000 sich zusätzlich auf dem Mark befindlichen GLP1-Agonisten vor Komplikationen. Schützen diese antidiabetischen Mittel die körpereigenen Insulinproduktion?
- Haben die GLP1-Agonisten, also die „Hollywood-Droge“ zum Abnehmen wirklich weniger Nebenwirkungen als Insulin?
- Haben die seit 2012 eingeführten SGLT2-Hemmer – Pillen – bessere Effekte als Insulin?
- Kann man wirklich von einer Remission sprechen, wie die Leitlinien seit 20213) vorgeben, wenn nach 3 Monaten Verlaufskontrolle, in der keine blutglukosesenkenden Medikamente verordnet worden sind:
- der gemessene HbA1c ≤6,5% (48 mmol/mol)) liegt oder
- die Nüchternglukose unter 126 mg/dl (7,0 mmol/l) oder
- ein geschätzter HbA1c (eA1C) unter 6,5% (48 mmol/mol) aus kontinuierlicher Glukosemessung (CGM-Daten) oder ein
- Glukosemanagement-Indikator (GMI) – berechneter HbA1c anhand einer Formel aus der mittleren kontinuierlichen Glukoseerfassung (CGM), der ungefähr vorgibt, welchen HbA1c man theoretisch erwarten könnte.4)
Auch das Studiendesign gewechselt. Man macht keine Langzeiterhebungen mehr wie das noch in den Zeiten vor 2000 üblich war, wie z. B. in der UKPDS Studie. Das war eine prospektive Untersuchung, die mit der Fragestellung angetreten war, erfüllen die damals gängigen Antidiabetika die Option, die Blutglukosewerte in einem Zielbereich zu halten, so dass die Wahrscheinlichkeit groß ist, dass Folgeerkrankungen minimiert werden können.
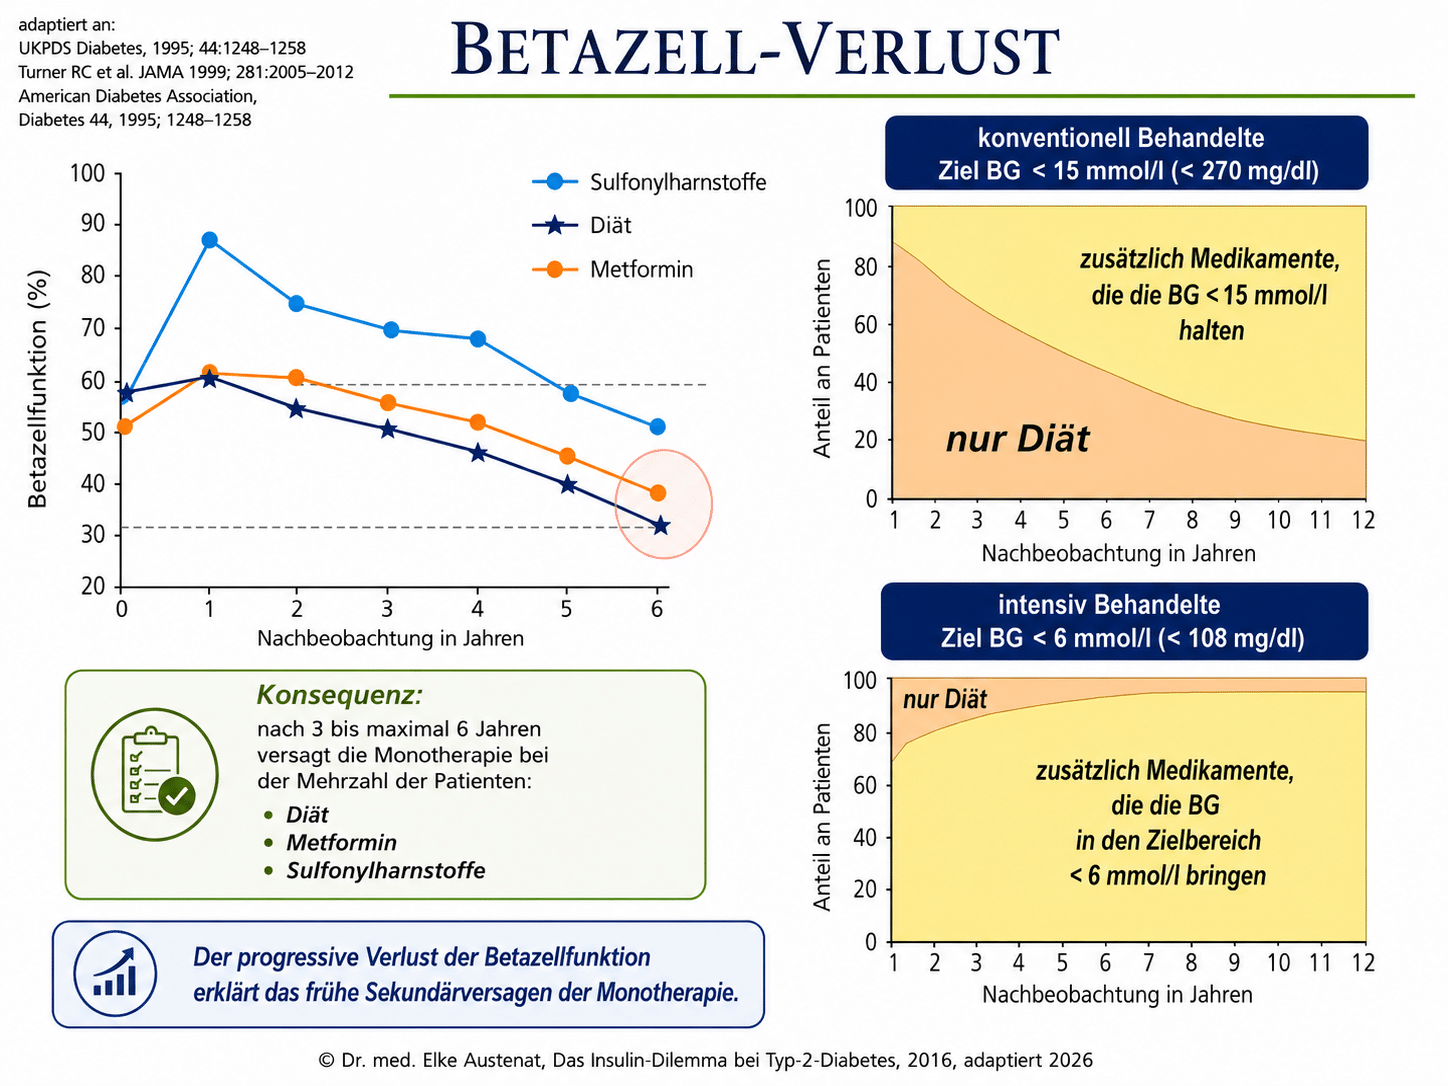
Das Absurdum der „konventionellen“ Kontrollgruppe (Rechts oben):
Die UKPDS Studie und deren Therapiearme. Der Ziel-Blutzucker für diese nur mit Ernährungsvorgaben (Diät) behandelte Gruppe wurde auf unter 270 mg/dl (< 15 mmol/l) gesetzt. Das ist kein therapeutisches Ziel, das ist die Definition einer schweren, chronischen Überzuckerung!
Der methodische Trick bei der „intensivierten“ Gruppe (Rechts unten):
Um diesen extrem niedrigen Wert bei Typ-2-Diabetikern zu erzwingen, wurden die Patienten von Anfang an massiv mit Medikamenten und Insulin vollgepumpt.
Der verschwiegene Betazell-Verlust (Der Graph links):
Die UKPDS zeigt, dass die untersuchten Therapiestrategien den fortschreitenden Verlust der Betazellfunktion nicht verhindern konnten. Nach durchschnittlich sechs Jahren reichte die Behandlung bei vielen Patienten nicht mehr aus, um die angestrebte glykämische Kontrolle aufrechtzuerhalten. Es werden zwar die Sulfonylharnstoffe schrittweise vom Markt genommen. Die Biguanide in Form des Metformins erleben jedoch eine Renaissance und Metformin, obwohl den Untergang der ß-Zellen nicht aufhaltend wird zum first-drug Medikament erkoren. Die UKPDS hat die biologische Sackgasse, in der sich die Diabetologie heute befindet, durch manipulierte Studiengruppen erst zementiert.
Dabei zeigte sich, dass Metformin, Sulfonaylharnstoffe oder auch nur Diät nach durchschnittlich 6 Jahren versagten, diese Forderung zu erfüllen.
Bei den neuen, jetzt angepriesenen „blutglukosesenkenden“ Medikamenten heißt es so schön, die Pharma sei daran nicht mehr interessiert derartige Langzeiterhebungen durchzuführen. Das sei zu teuer, der Patentschutz läuft vorher aus, das bringe dann keinen Profit mehr ein und darum wolle man schnelle Highlights regenerieren. Vergleichbare Studien zur UKPDS sind daher kaum zu finden.
Aber man erfindet daher ständig neue Begriffe oder ändert die Bedeutung von Begriffen bei Studien.
Rescue-Therapie
Richtig gelesen – Rettungstherapie! Ab 2005 ist für Zulassungsstudien eine Rettungs-Therapie vorgeschrieben. Das bedeutet, dass zu testende Medikament oder das Placebo reichen nicht mehr aus, guten Gewissens den Probanden weiter so zu behandeln. Man muss ihn vor schlimmeren Gesundheitsschäden bewahren und kann ihm ein weiteres Medikament, zumeist Insulin dazugeben oder ihn aus der Studiengruppe entlassen.
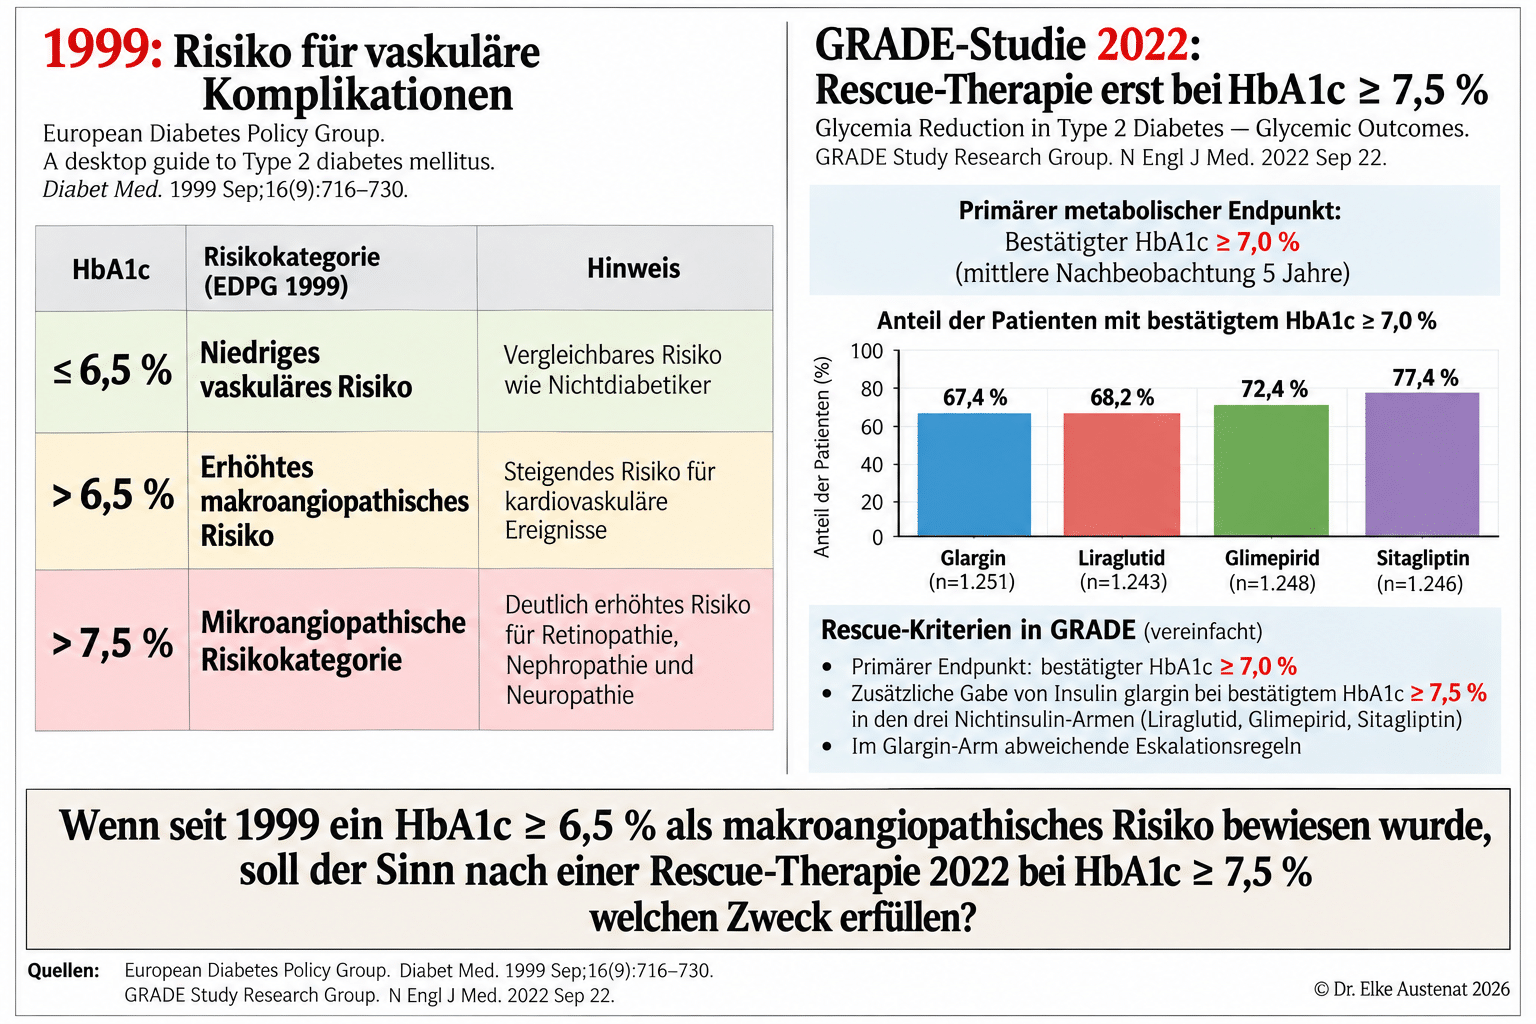
Aber, das Aberwitzige ist dann zusätzlich, dass die „Rescue-Gabe“ eines 2. oder 3. antidiabetischen Medikamentes in jeder Studie noch extrem unterschiedlich definiert werden kann. Studien mit SGLT2-Blockern (ich nenne diese despektierlich „Puschpillen“) definieren: es muss „gerettet“ werden, wenn der HbA1c > 7,5% (GRADE-Studie) ist, oder man muss „retten“, wenn der Nüchtern-Blutzucker 270 mg/dl ist (Dapagliflozin Studie über 24 Wochen; Ertugliflozin über 6 Wochen ) oder wenn die Nüchtern-Blutglukose >200 mg/dl oder der HbA1c > 8% (Ertugliflozin).
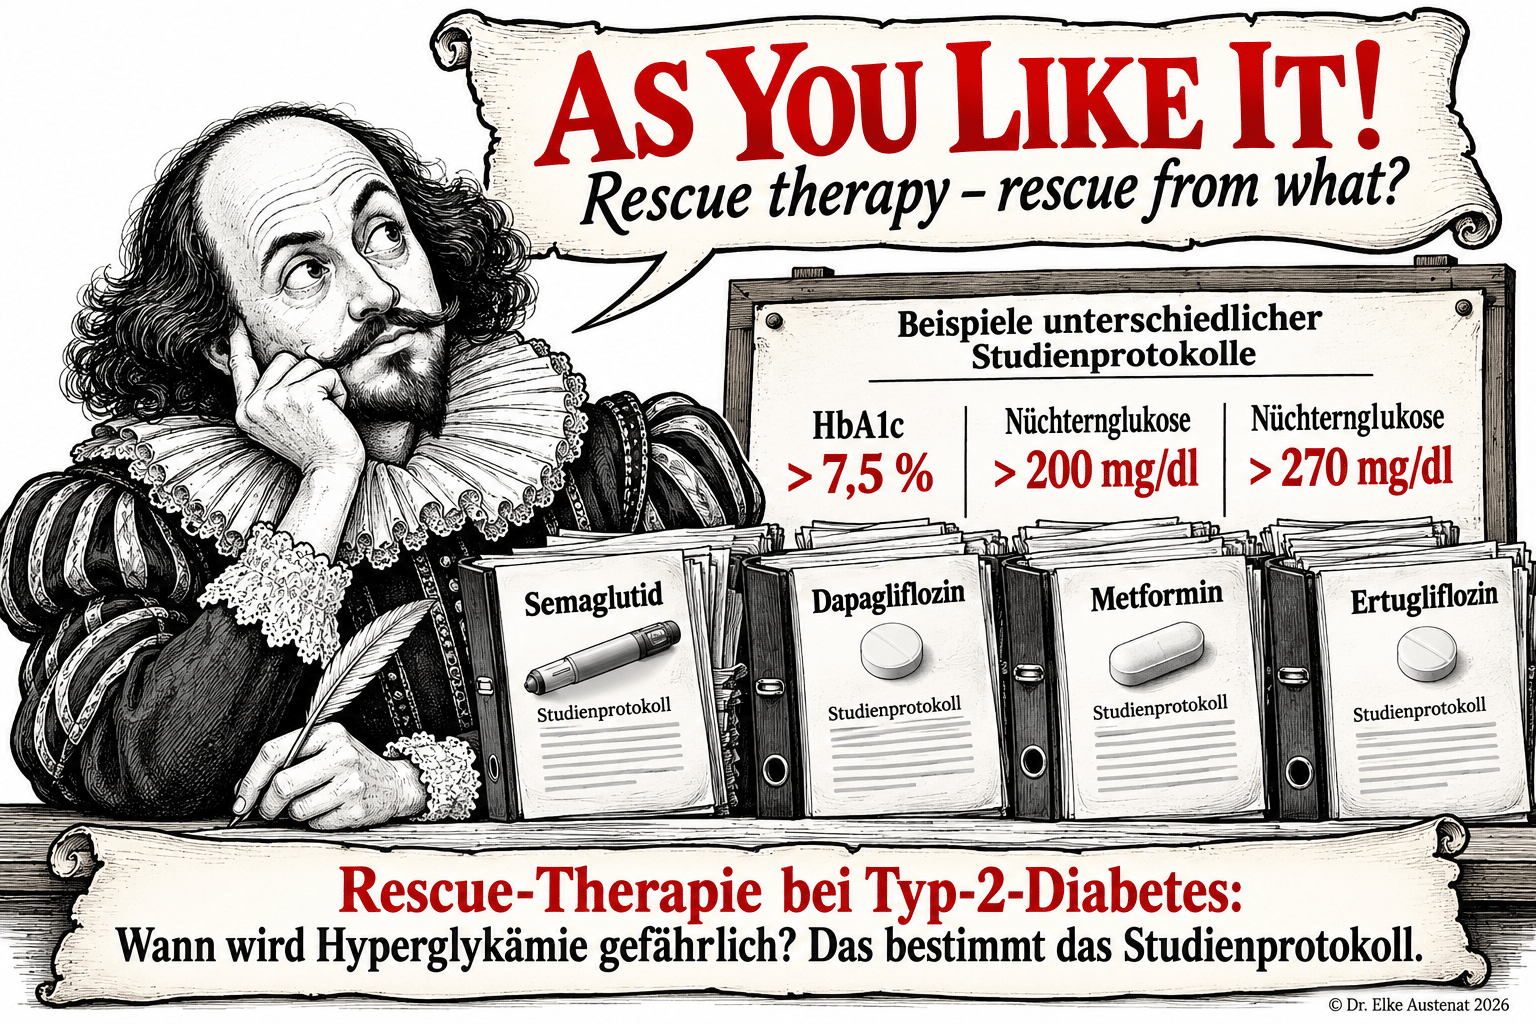
As you like it – wie es euch gefällt würde William Shakespeare trocken sagen.
Und man muss konstatieren, Shakespeare trifft es punktgenau.
Bereits 1999 wurde signifikant nachgewiesen, dass kontinuierliche HbA1c-Werte ≥ 6,5% für die Gesundheit nicht wirklich bekömmlich sind. Aber es kommt noch abenteuerlicher.
Insulin so spät wie möglich! – wirklich?
Bereits 2006 wurde ein ADA/EASD-Konsensus zur Insulintherapie bei T2DM vereinbart.
Bei folgenden Kriterien durfte der Arzt Insulin verordnen:
- Nüchternglukose > 250 mg/dl (13,9 mmol/l)
- Gelegenheitsblutglukose wiederholt > 300 mg/dl (16,7 mmol/l)
- HbA1c > 10 %
- Ketonurie
- ausgeprägte Symptome, insbesondere Polyurie, Polydipsie und Gewichtsverlust (schwere Entgleisungen)
2008/2009 werden diese Kriterien zur Insulingabe aus der Arbeit um Nathan et al. genauso übernommen.5) Diese Rettungstherapie / „Insulin-Rescue-Therapie“ soll vorrangig erst in akut bedrohlichen Situationen gestartet werden. Das Verrückte, man will die vorübergehende, meist nur über wenige Wochen durchgeführte intensive Insulinbehandlung einleiten, um die stark erhöhten Blutzuckerwerte zu senken und die dadurch beeinträchtigte körpereigene Insulinproduktion wieder zu verbessern.6)
Bemerkenswert in dem Konsensuspapier von 2006 sind die Feststellungen:
- Wichtigste Umweltfaktoren im Rahmen des genetischen Risikos seien Überernährung und ein sitzender Lebensstill mit daraus resultierendem Übergewicht und Adipositas. Vermutlich!!!!! • „Während es immer noch eine aktive Debatte über die vorteilhaftesten Arten von Ernährung und Bewegung gibt, verbessert Gewichtsverlust fast immer den Blutzuckerspiegel…
- Der begrenzte langfristige Erfolg von Lifestyle-Programmen zur Aufrechterhaltung der glykämischen Ziele bei Patienten mit Typ-2-Diabetes deutet jedoch darauf hin, dass eine große Mehrheit der Patienten im Laufe ihres Diabetes die zusätzlichen Medikamente benötigen wird.
- „Insulin ist das älteste der derzeit verfügbaren Medikamente und hat die größte klinische Erfahrung. Obwohl es ursprünglich zur Behandlung von insulindefizienten Typ-1-Diabetikern entwickelt wurde, bei denen es lebensrettend ist, wurde Insulin frühzeitig zur Behandlung der von Himsworth und Kerr anerkannteninsulinresistenten Form von Diabetes eingesetzt,“ schreibt Nathan et al.
Die Autoren der ADA/EASD-Guideline beziehen sich dabei auf eine Arbeit von Himsworth und Kerr.7)
Nein, da wird Himswoth und Kerr falsch zitiert. Insulin wurde nicht entwickelt für „insulindefiziente Diabetiker wie Nathan und Mitarbeiter behaupten.
Insulin wurde für Diabetiker entwickelt, ob dick oder dünn war nicht ausschlaggebend. Zum Zeitpunkt der Entdeckung des Insulins gab es die postulierte Klassifikation der Leitlinienverfasser noch gar nicht.
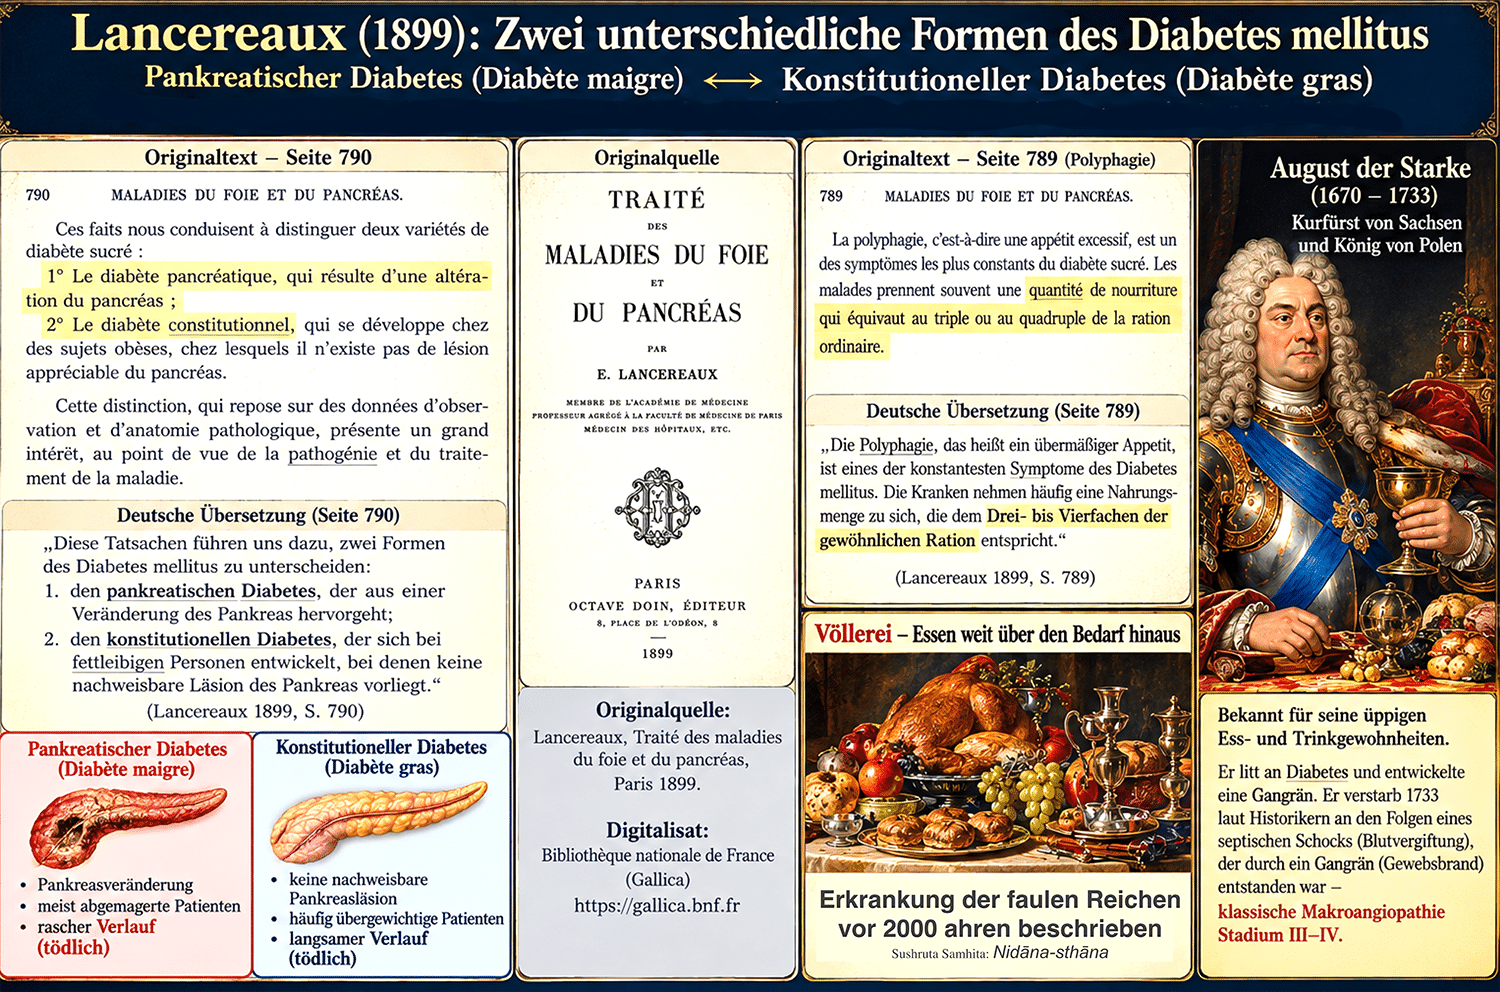
Bereits vor über 2000 Jahren wurden nur zwei Typen von den indischen Wissenschaftlern wie Sushruta Samhita beschrieben. Die „Dicken“, von Willis1679 als „Diabetes, or the Pissing Evil“8) bezeichnet, werden exzellent durch August den Starken prädestiniert und von Lancereaux 1880 beschrieben und 1899 in einem Buch erneut aufgegriffen. Der „dicke“ Diabeteserkrankte durch Völlerei – Überalimentierung und der hungernde, dünne Diabeteserkrankte aus den armen Schichten der Gesellschaft.
Trauriger, gedanklicher Seitensprung
2025 wurde in die Klassifikation des Diabetes mellitus der arme, hungernde Diabetes als Typ-5 Diabetes (Malnutrition-Related Diabetes)9) , neu kreiert. Die Ursaches soll eine schwere, chronische Mangelernährung in der Kindheit oder sogar schon im Mutterleib sein. Obwohl die Autoren einräumen, dass die Ursache ungeklärt ist, wird postuliert, die Bauchspeicheldrüse (das Pankreas) entwickelt sich nicht richtig und kann im Jugend- oder jungen Erwachsenenalter nicht mehr genügend Insulin produzieren.
Man hat keine Ahnung, aber erschafft schon Klassifikationen, statt sich auf Naheliegendes zu besinnen.
Ein Insulinsekretionsdefizit wird zwar zum zentralen Krankheitsmerkmal erklärt, aber eine gezielte Insulinsubstitution therapeutisch zunächst als offene Frage behandelt, da man Hypoglykämien als potentielle Schwierigkeiten sieht. Auf das Thema komme ich zurück, da eine physiologische Zufuhr von Insulin mit Überwachung und Rückkopplung (CGM und Adaptionsalgorithmus diese akute Komplikation nahezu ausschließt:
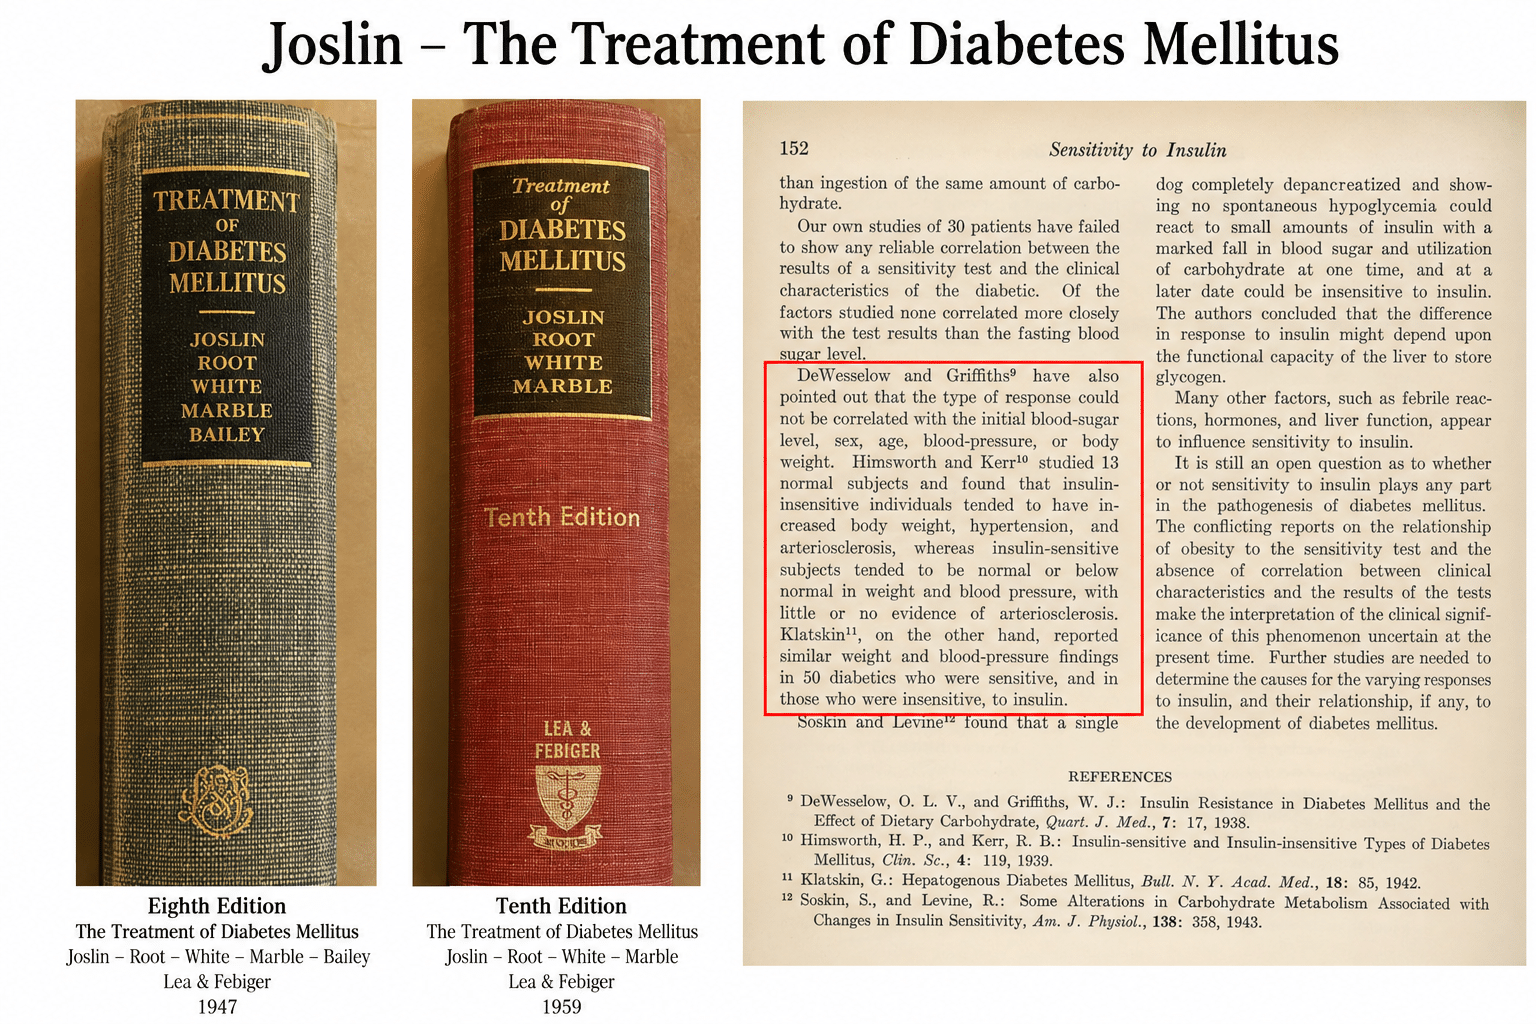
DeWesselow und Griffiths9 wiesen darauf hin, dass die Art der Reaktion nicht mit dem anfänglichen Blutzuckerspiegel, dem Geschlecht, dem Alter, dem Blutdruck oder dem Körpergewicht korrelieren müsse.
Himsworth und Kerr10 untersuchten 13 stoffwechselgesunde Personen und stellten fest, dass die als insulinunempfindlich eingestuften Personen tendenziell ein höheres Körpergewicht, Bluthochdruck und Arteriosklerose aufwiesen. Dagegen waren die insulinempfindlichen Personen hinsichtlich Körpergewicht und Blutdruck überwiegend normal oder unterhalb der Norm, und es fanden sich kaum oder keine Anzeichen einer Arteriosklerose.
Klatskin¹¹ berichtete hingegen über vergleichbare Befunde hinsichtlich Körpergewicht und Blutdruck bei 50 Diabetikern, die als insulinempfindlich eingestuft wurden, und bei jenen, die als insulinunempfindlich galten
Bereits 1936 schreibt Himsworth folglich:
Zurück zur zweiten Behauptung von Nathan und Mitarbeitern, da auch diese nicht korrekt ist. Ich gestehe, es hat einigen Arbeitsaufwand gekostet, die Originalliteraturstelle zu finden. Da ich aber viele alte Diabetes-Lehrbücher besitze – hier Treatment Diabetes mellitus von Elliot P. Joslin et al. aus dem Jahr 1946 – lässt sich die Falschmeldung von Nathan et al. widerlegen:
Himsworth & Kerr sprechennicht von einer Insulinresistenz, sondern von insulinsensitiven und insulin-insensitiven Typ. Himsworth und Kerr fanden heraus, dass es Menschen gibt, bei denen der Blutzucker trotz Insulingabe zuerst ansteigt und sich erst nachfolgend langsam senkte (n=21), hingegen bei der Kontrollgruppe unter gleichen Versuchsbedingungen ein sofortiger, schneller Blutzuckerabfall nachweisbar war.
„In vorangegangenen Veröffentlichungen wurde gezeigt, dass die Wirksamkeit von Insulin im Körper von einem unbekannten Faktor oder Umstand bestimmt wird, der den Körper sowohl für injiziertes als auch für vom Pankreas produziertes Insulin empfindlich macht. Ist dieser Sensibilisierungsfaktor begrenzt, verringert sich die Wirksamkeit, mit der jede Insulineinheit den Blutzucker senkt, und ist er reichlich vorhanden, erhöht sich die Wirksamkeit jeder Einheit entsprechend. Es ist leicht einzusehen, dass, wenn dieser Sensibilisierungsfaktor unter ein bestimmtes Maß sinkt, das Insulin im Körper relativ wirkungslos wird und die Symptome und Anzeichen eines Hypoinsulinismus auftreten, die klinisch als Diabetes mellitus erkennbar sind. Diese Überlegung veranlasste mich zu der Vermutung, dass es eine Form von Diabetes mellitus geben könnte, die nicht auf einen Insulinmangel, sondern vielmehr auf einen Mangel an diesem Sensibilisierungsfaktor zurückzuführen ist.”
Ich frage mich daher, warum diese eigentlich honorigen diabeteserfahrenden Wissenschaftler wie Prof. Nathan, der auch noch 2026 „Metformin: It‘s the first Choice“ beim T2DM propagiert – billig, sicher – diese Erkenntnisse nicht korrekt wiedergibt. Innerhalb nur weniger Jahre können die oralen Antidiabetika, ob als Monotherapie oder sogar in Mehrfachkombination, wie die Abbildung belegt, eine ausreichende Blutzuckersenkung nicht mehr gewährleisten.
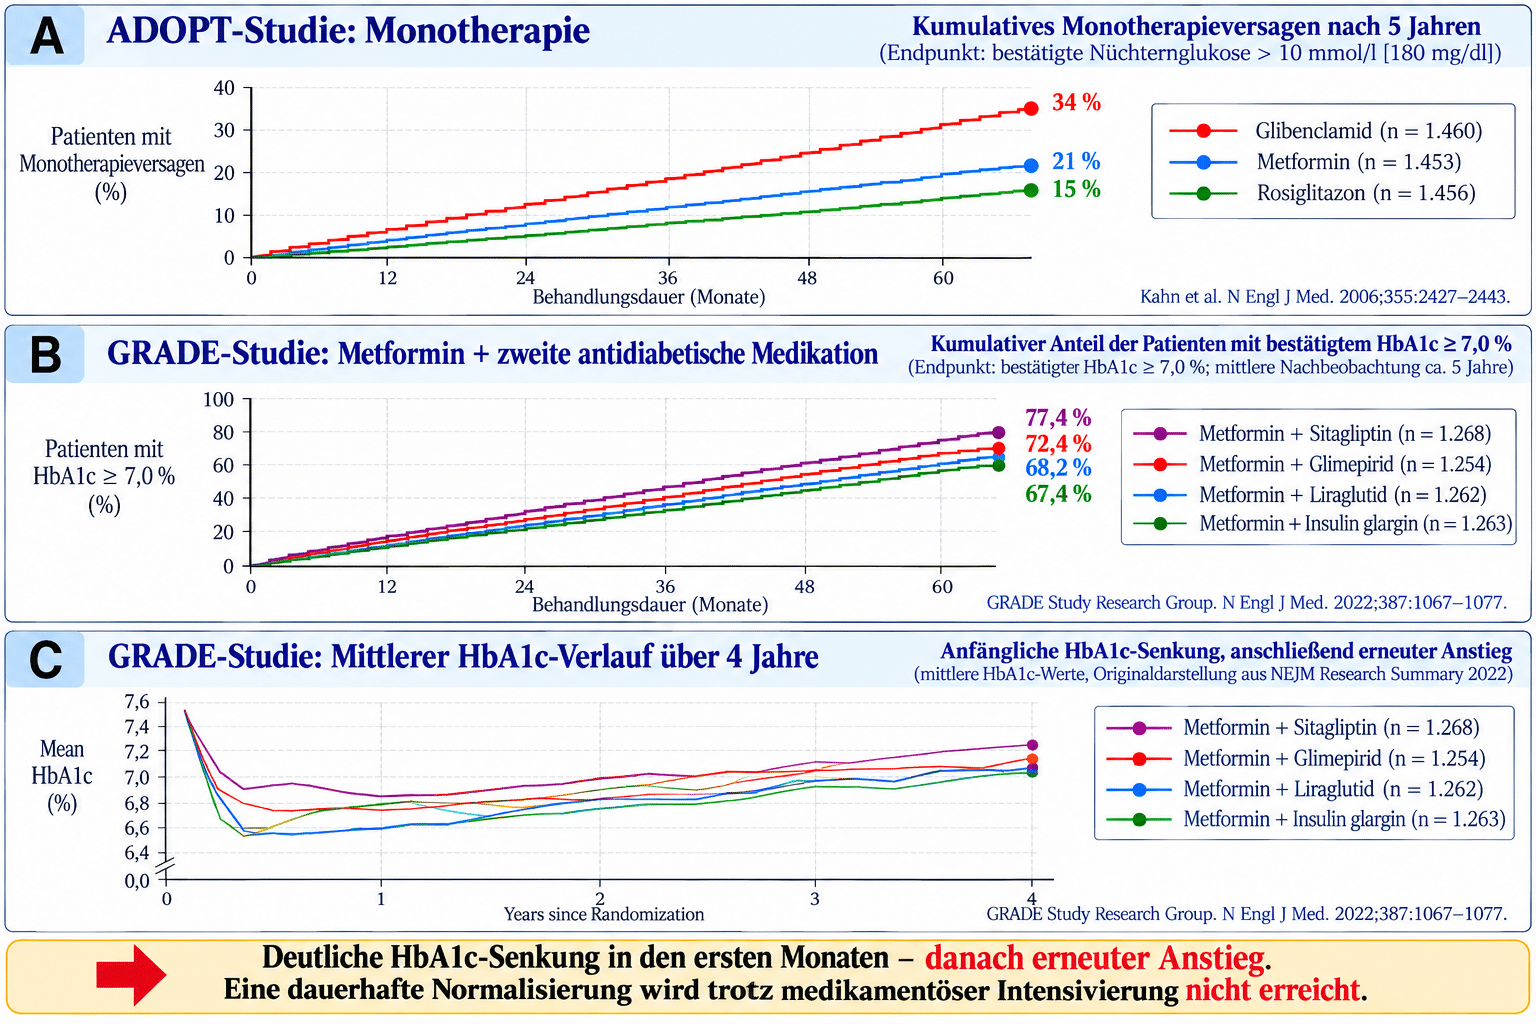
ADOPT (2006) und GRADE (2022): Unter antidiabetischer Monotherapie erreichten in ADOPT innerhalb von fünf Jahren 15–34 % der Patienten den definierten Endpunkt des Therapieversagens. In GRADE überschritten trotz Metformin plus einer zweiten antidiabetischen Therapie 67–77 % der Patienten im Verlauf von etwa fünf Jahren den festgelegten HbA1c-Grenzwert von 7,0 %. Beide Studien dokumentieren damit erhebliche Grenzen der langfristigen Aufrechterhaltung der glykämischen Kontrolle unter den untersuchten Therapiestrategien.
Die GRADE-Studie wurde von David Nathan geleitet.
Der 1999 von der EDPG erarbeitete Konsensus belegt zudem, dass bei HbA1 Schwellenwerten ≥ 6,5% das Risiko von Gefäßschäden (makroangiopathische Komplikationen) deutlich erhöht ist.
Zu nächsten Überraschung.
Metformin ist auch nicht sicher – auch nicht langfristig erfolgreich wirksam.
Es gewährleistet zudem nicht, die eigene Insulinproduktion zu erhalten. Die UKPDS besagt unteranderem genau das aus: ß-Zellversagen nach nur wenigen Jahren bei einer den Patienten lebenslang begleitenden Erkrankung.
Auch die neueren Studien belegen das., wie die von David M. Nathan geleitete multizentrische GRADE-Studie aus dem Jahr 2022.10) Man muss sich also fragen, warum wird Metformin als 1. Medikament trotz all dieser Schwächen weiter empfohlen?
Dabei ist es unendlich wichtig, die eigene Insulinproduktion zu erhalten, denn diese verhindert oder reduziert zumindest mikrovaskuläre Folgeerkrankungen, aber auch schwere Hypoglykämien.
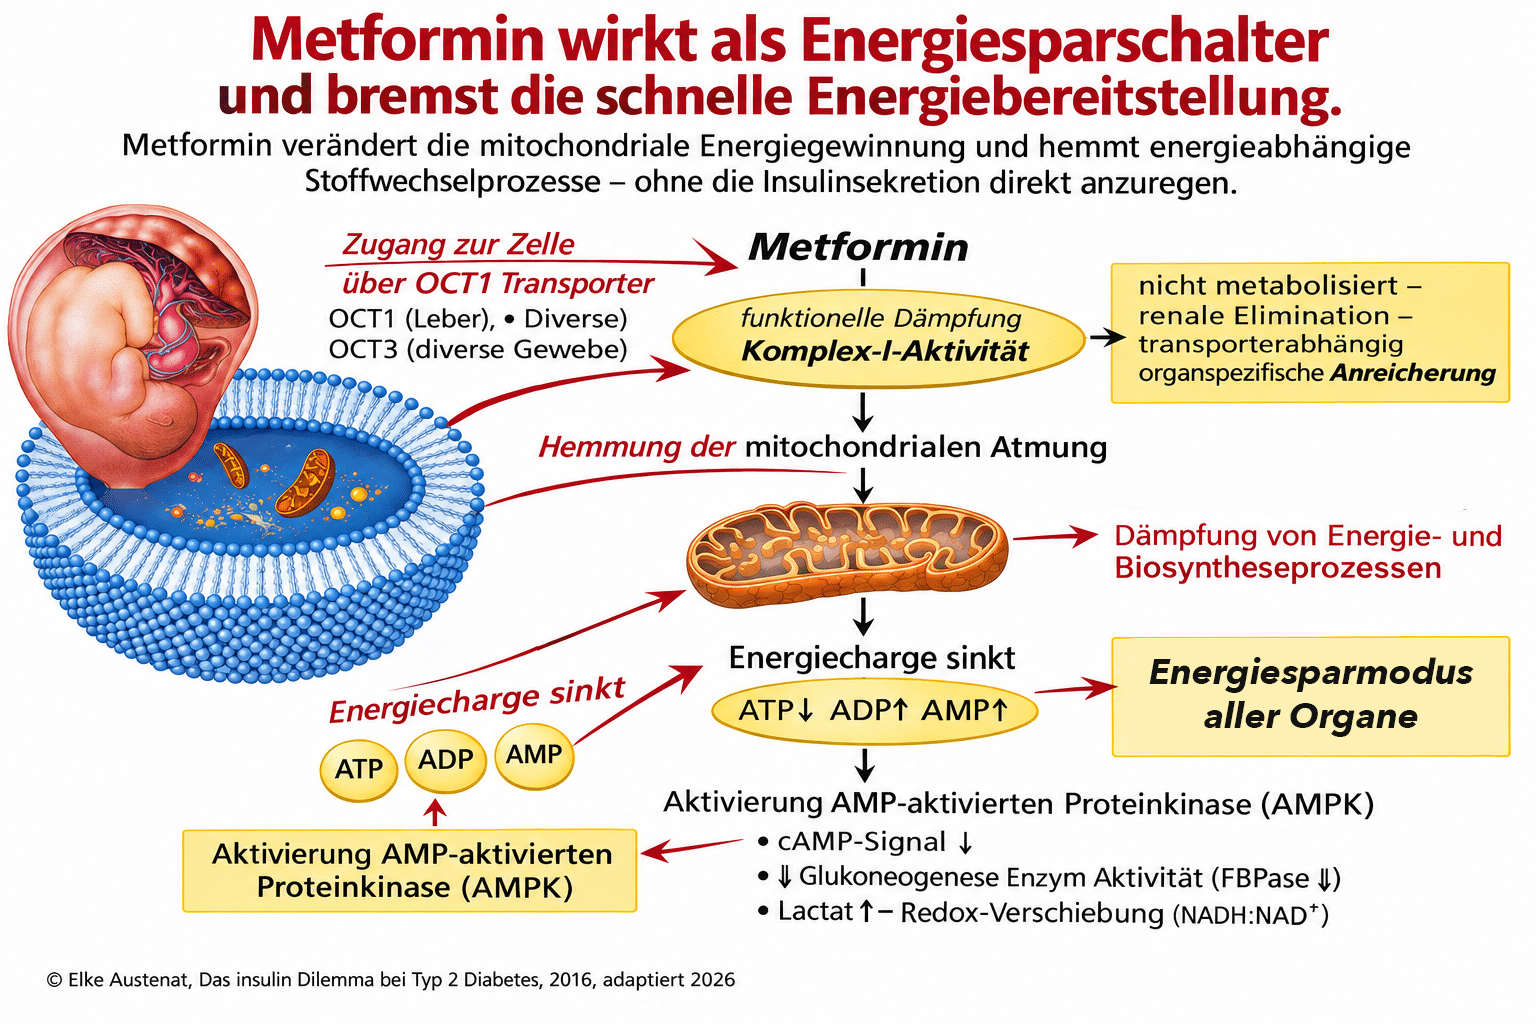
Metformin – systemische Organverteilung und mögliche Folgen:
Bereits 1991 wurde die intrazelluläre Verteilung von Metformin in der Leber experimentell untersucht. Spätere pharmakokinetische Untersuchungen und PET-Studien belegen, dass Metformin keineswegs ausschließlich in der Leber wirkt, sondern zahlreiche Organe erreicht – mit unterschiedlicher Aufnahme, Anreicherung und Verweildauer.1)
Diese systemische Exposition ist auch für Wirkungen außerhalb des Glukosestoffwechsels relevant. So wurden Effekte auf Tumorstoffwechsel und Tumorwachstum untersucht. Beim polyzystischen Ovarialsyndrom (PCOS) wurden unter Metformin Veränderungen der Ovarialmorphologie, darunter eine Verringerung des Ovarialvolumens, beschrieben.2)
Besonders bedeutsam ist die nachgewiesene Plazentagängigkeit von Metformin. Im Nabelschnurblut können Konzentrationen erreicht werden, die denen des mütterlichen Blutes nahekommen oder diese übersteigen3).
1) Wilcock, Wyre & Bailey (1991): Subcellular distribution of metformin in rat liver. Nachweis der subzellulären Verteilung. PubMed.
Gormsen et al. (2016): In Vivo Imaging of Human ¹¹C-Metformin in Peripheral Organs. Organverteilung und Kinetik beim Menschen. PubMed
2) Romualdi et al. (2010): Randomisierte PCOS-Studie mit Verringerung des Ovarialvolumens und Veränderungen der Ovarialmorphologie; ein vollständiges Verschwinden der Zysten wurde nicht gezeigt.
Goodwin et al. (2022): MA.32-Studie zu Metformin bei Brustkrebs. Wichtig als Gegenbefund: kein signifikanter Vorteil beim invasiv krankheitsfreien Überleben
3) Eyal et al. (2010): Pharmacokinetics of Metformin during Pregnancy. Messungen in mütterlichem Blut und Nabelschnurblut
Systematischer Review (2024): Metformin use in pregnancy: What about long-term effects in offspring?
Die klinische Bedeutung der Eigeninsulinproduktion für Folgekomplikationen ist nicht nur ein Thema des Typ‑1‑Diabetes sondern auch der Typ-2-Diabeteserkrankten, die mit blutzuckersenkenden Pillen (OAD) behandelt werden.11) Anhand meiner retrospektiven Archivauswertung aus dem Jahr 1997 von 714 Typ-2-Diabeteserkrankten, die von Hausärzten zur spezialisierten Diabetesbetreuung wegen Stoffwechseldekompensation überwiesen worden waren, zeigt sich, dass mit zunehmender Diabetesdauer die eigenen Insulinproduktion abnimmt. Auffällig ist, dass über 70% der T2-DM ( n =
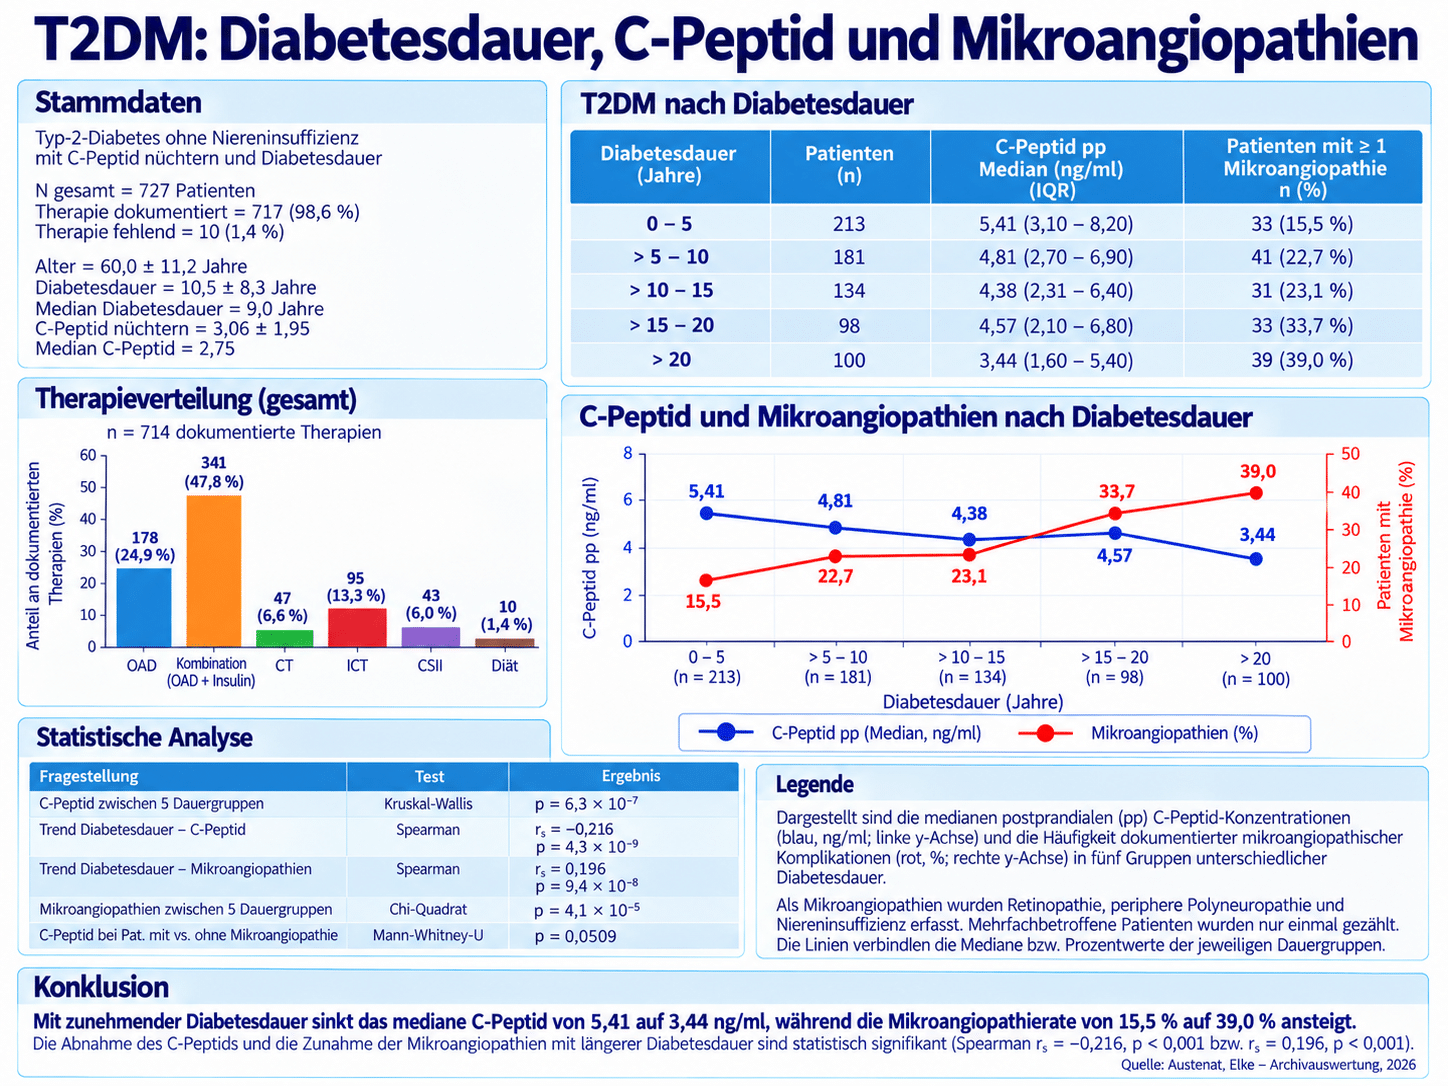
T2DM – Diabetesdauer, postprandiales C-Peptid und Mikroangiopathien Retrospektive Auswertung von Patientendaten aus dem Jahr 1997. Dargestellt sind die medianen postprandialen C-Peptid-Konzentrationen (blau, ng/ ml) und die Häufigkeit dokumentierter mikroangiopathischer Komplikationen (rot, %) in fünf Gruppen unterschiedlicher Diabetesdauer.
Als Mikroangiopathien wurden Retinopathie, periphere Polyneuropathie und Niereninsuffizienz erfasst. Mehrfachbetroffene Patienten wurden nur einmal gezählt.
Mit zunehmender Diabetesdauer sinkt das mediane postprandiale C-Peptid tendenziell von 5,41 auf 3,44 ng/ml, während die Häufigkeit mikroangiopathischer Komplikationen von 15,5 % auf 39,0 % steigt.-Die Abnahme des postprandialen C-Peptids mit zunehmender Diabetesdauer ist statistisch signifikant (Spearman rS = −0,216; p < 0,001). Gleichzeitig steigt die Häufigkeit mikroangiopathischer Komplikationen signifikant an (rS = +0,196; p < 0,001). Die Ergebnisse zeigen einen gegenläufigen Zusammenhang zwischen erhaltener endogener Insulinsekretion und mikroangiopathischer Komplikationslast im zeitlichen Querschnitt, ohne die kausale(n) Ursache(n) nachzuweisen.
714) über viele Jahre nach Entdeckung des Diabetes entweder ausschließlich mit oralen Antidiabetika oder in der Kombination mit einem Insulin behandelt worden sind. Die Ergebnisse belegen, dass mit der Dauer des Diabetes die eigene Insulinproduktion statistisch signifikant zurückgeht und die Häufigkeit von Folgeerkrankungen an den kleinen Gefäßen deutlich zu nimmt.
Ohne Zweifel ist das Zusammenspiel, Höhe des C-Peptid und Komplikationsentwicklung, noch nicht wirklich im Detail geklärt, oder kurz gesagt, welche Rolle erfüllt das Connecting-Peptid (C-Peptid), das sich äquimolar vom aktiven Insulin abspaltet.
Nur zur Erinnerung in der Vorratskammer ß-Zelle liegt dass Proinsulin und wartet darauf, dass bei entsprechenden reizen durch einen über die Norm erhöhten Glukosewert im Blut, ausgeschüttet zu werden. Ich habe dazu nachfolgend eine Abbildung zusammengestellt, die das Prinzip der Insulinausschüttung demonstriert. Nur eines steht fest, Insulin zur richtigen Zeit, in der richtigen Menge, am richtigen Ort, macht keine Organschäden. Und das gilt für alle, ob Nicht-Diabetiker oder Diabetiker, welcher Klassifikation er auch immer zugeordnet wird. Doch zurück zu dem nun schon seit Jahrzehnten Star der Verordnung als Drug No 1 in der Behandlung des frisch entdeckten Diabetes mellitus – das Biguanid „Metformin“.
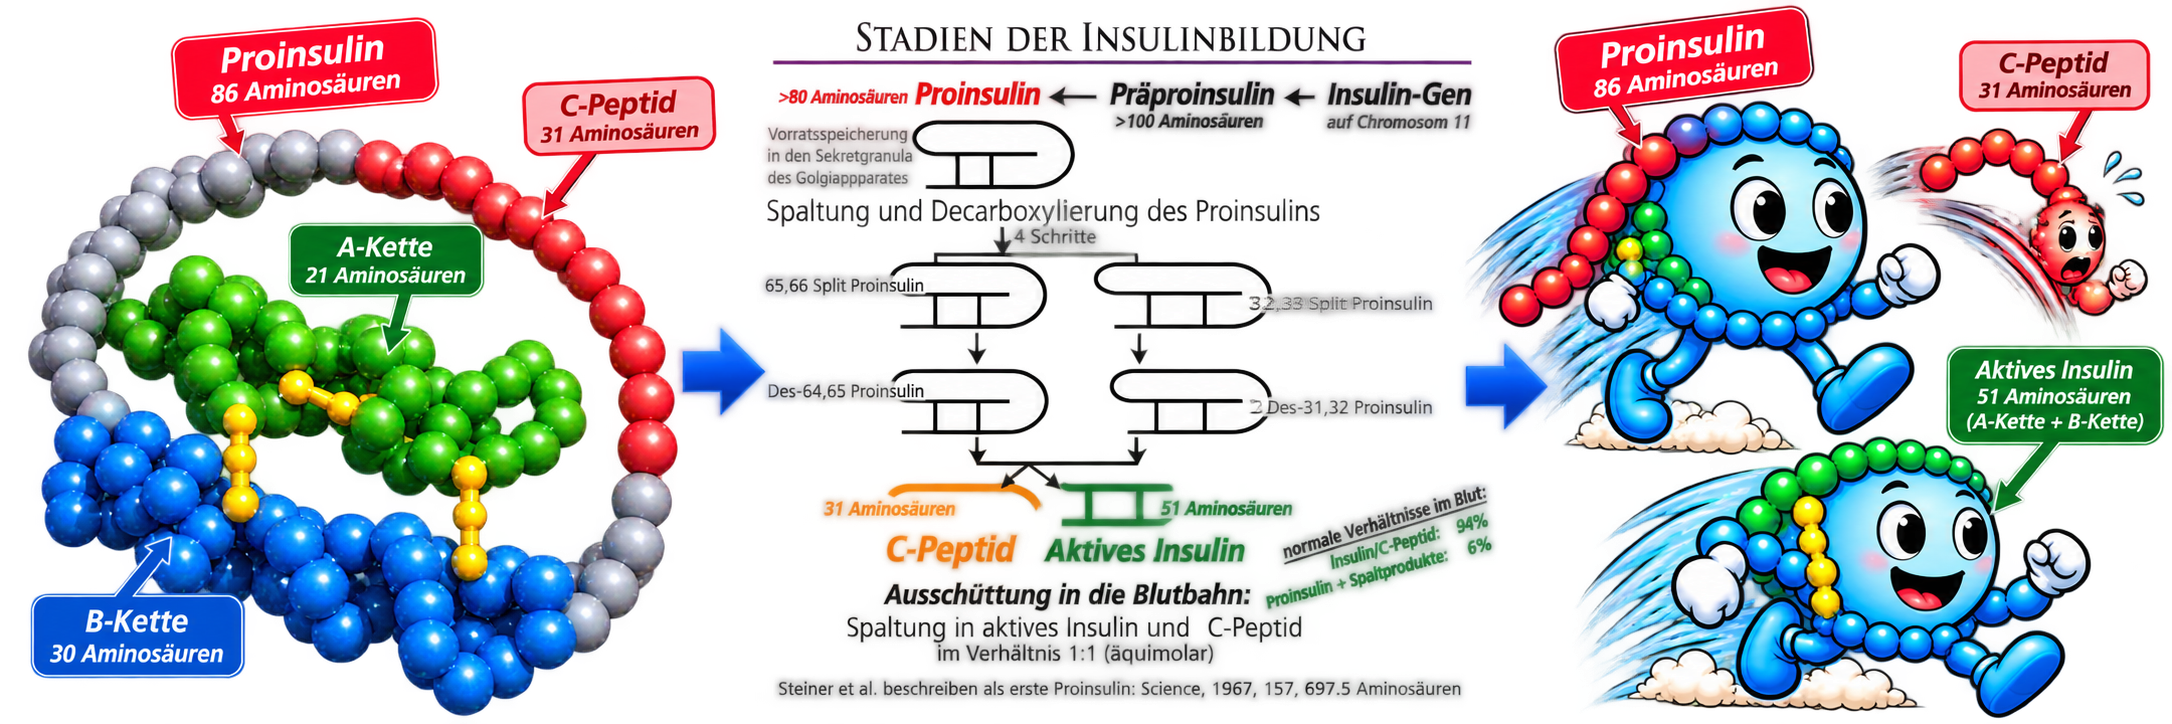
Vom Proinsulin zum aktiven Insulin
Das Insulingen liegt auf Chromosom 11. Über die Zwischenstufe Präproinsulin wird in den von Paul Langerhans entdeckten Langerhans-Inseln, genauer in deren β-Zellen, Proinsulin gebildet. Dieses wird in den sekretorischen Granula über mehrere enzymatische Schritte in aktives Insulin (51 Aminosäuren) und C-Peptid (31 Aminosäuren) gespalten.
Bei erhöhtem Sekretionsreiz, insbesondere durch Hyperglykämie, werden Insulin und C-Peptid im Verhältnis 1:1 (äquimolar) in die Blutbahn ausgeschüttet. Ein geringer Anteil wird als intaktes Proinsulin beziehungsweise als Spaltzwischenprodukt freigesetzt (normalerweise etwa 6 % oder weniger, abhängig vom Messverfahren). C-Peptid wird überwiegend über die Nieren eliminiert. Neben seiner Funktion als Marker der endogenen Insulinsekretion werden ihm eigenständige gefäßschützende Wirkungen zugeschrieben. Die zugrunde liegenden Mechanismen und ihre klinische Bedeutung sind bislang nicht vollständig geklärt.
Wichtig ist: Eine erhaltene körpereigene Insulinproduktion ist insbesondere bei Typ-1-Diabetes mit einem geringeren Risiko mikroangiopathischer Komplikationen assoziiert. Welchen eigenständigen Anteil C-Peptid daran hat, ist weiterhin Gegenstand der Forschung.1)
1) Chen J, Huang Y, Liu C, Chi J, Wang Y and Xu L (2023) The role of C-peptide in diabetes and its complications: an updated review. Front. Endocrinol. 14:1256093. doi: 10.3389/fendo.2023.1256093
Metformin: Vor- und Nachteile.
Bevor ich auf die Vor-und Nachteile des Metformin zu sprechen komme, macht es zuerst einmal Sinn die Wirkweise von Metformin zu erklären.
Metformin reguliertnicht das Insulinsystem, sondern greift die Energiebildung ein.
Metformin ist der „Spar-Strom-Schalter“. Nimmt man die Pille Metformin, dann wird auf Notstromaggregat umgeschaltet und logischerweise auch die Vorratsbildung von schnell verfügbarem Brennstoff gedrosselt.
Folge: Die Leistungsfähigkeit schwindet und auch das Wachstum von Zellen wird beeinträchtigt. Mitunter kann das von Vorteil sein! Beispiele, das polyzystische Ovarialsyndrom oder sogar krebsartige Tumoren. Dort wurde mehrfach berichtet, dass die Zysten verschwinden, weil nicht genug Energie zum wachsen. Bei Karzinomen wird insbesondere für Brust- und kolorektale Tumoren eine geringere Häufigkeit gefunden. Auch Glioblastom Beeinflussung (in besonders aggressiver, bösartiger Gehirntumor) wird positiv diskutiert. Der Zusammenhang ergibt sich aus dem Wirkmechanismus – wenig Energie – geringes Wachstum.12)
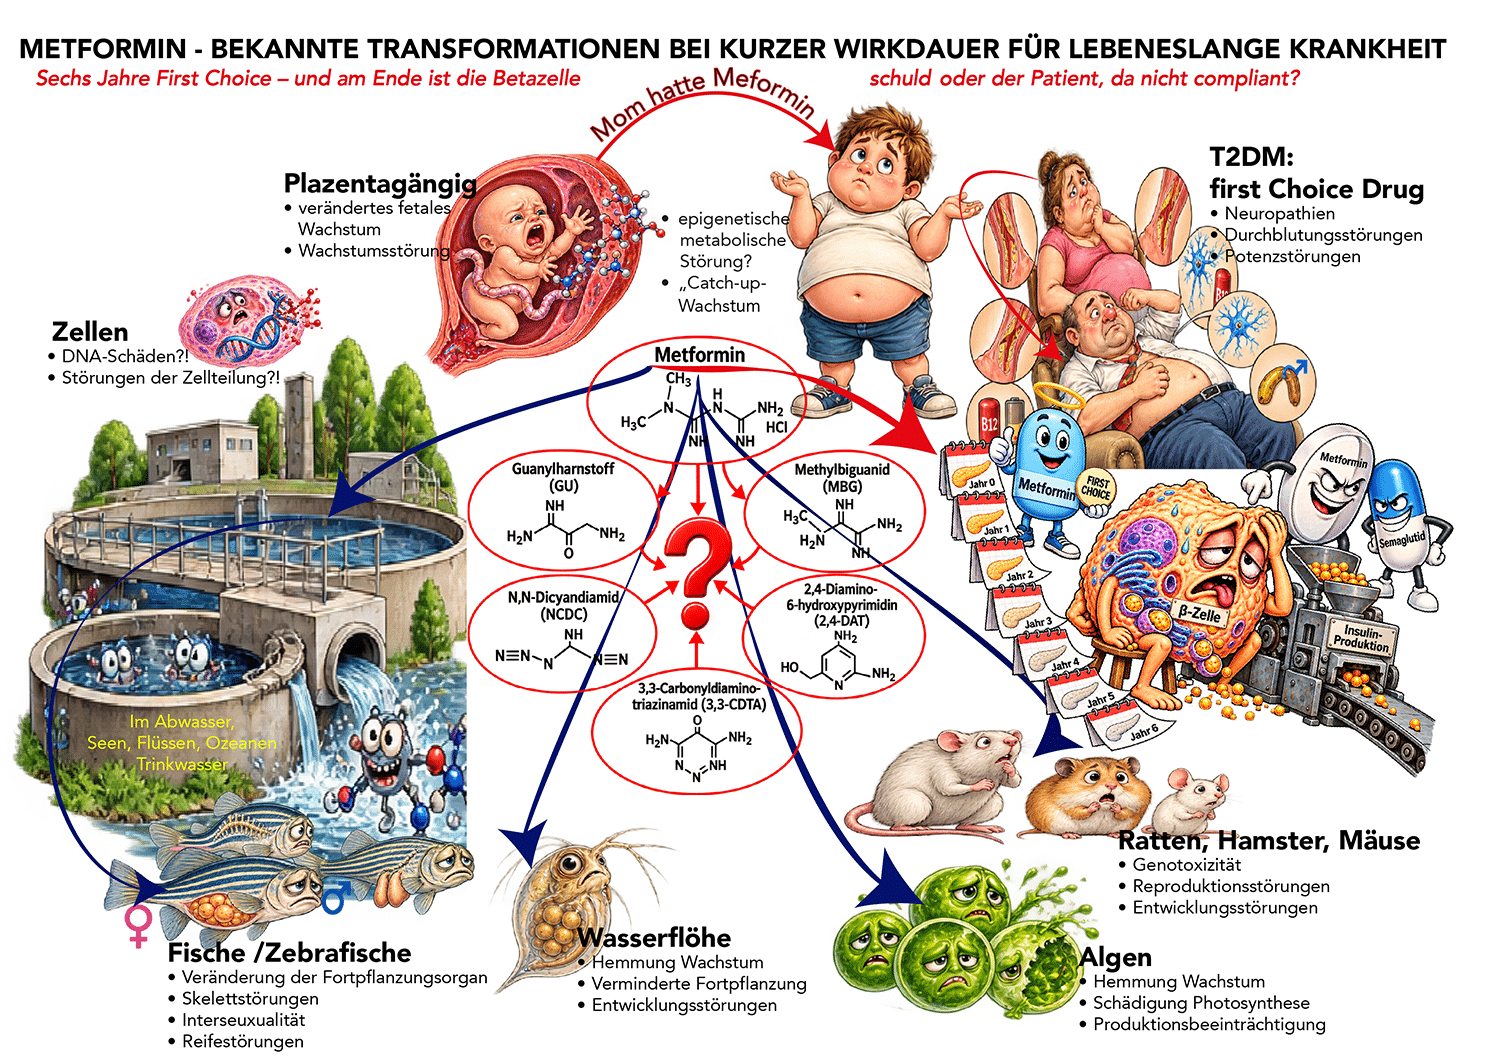
Umwelttransformationen ausgelöst durch Metformin:
Trautwein, K., & Kümmerer, K. (2012). Incomplete aerobic degradation of the antidiabetic drug metformin and the potential implications for the aquatic environment. Chemosphere, 87(2), 180–187. https://doi.org/10.1016/j.chemosphere.2011.11.098
Scheurer, M., Michel, A., Brauch, H.-J., Ruck, W., & Sacher, F. (2012). Occurrence of the antidiabetic drug metformin and its metabolite guanylurea in the environment. Chemosphere, 87(2), 147–152. https://doi.org/10.1016/j.chemosphere.2011.11.061
Tisler, S., & Zwiener, C. (2019). Formation and occurrence of transformation products of metformin in wastewater and surface water. Science of the Total Environment, 655, 1410–1419. https://doi.org/10.1016/j.scitotenv.2018.11.278 Nayak, S., et al. (2021). Filling in the gaps in metformin biodegradation: A new enzyme and pathway for guanylurea degradation. Applied and Environmental Microbiology, 87(7), e03003-20. https://doi.org/10.1128/AEM.03003-20 Ökotoxikologie
Barros, S., Alves, N., Pinheiro, M., o et al. (2023). Are fish populations at risk? Metformin disrupts zebrafish development and reproductive processes at chronic environmentally relevant concentrations. Environmental Science & Technology, 57(2), 1049–1059. https://doi.org/10.1021/acs.est.2c05719
He, Y., Zhang, Y., & Ju, F. (2022). Metformin contamination in global waters: Biotic and abiotic transformation, byproduct generation and toxicity, and evaluation as a pharmaceutical indicator. Environmental Science & Technology, 56(19), 13528–13545. https://doi.org/10.1021/acs.est.2c02495
Säuger- und Zellbefunde
Amador, R. R., Longo, J. P. F., Lacava, Z. G. M.et al (2012). Metformin (dimethyl-biguanide) induced DNA damage in mammalian cells. Genetics and Molecular Biology, 35(1), 153–158.
https://doi.org/10.1590/S1415-47572011005000060
Tartarin, P., Moison, D., Guibert, E. et al (2012). Metformin exposure affects human and mouse fetal testicular cells. Human Reproduction, 27(11), 3304–3314. https://doi.org/10.1093/humrep/des264
Tartarin, P., et al. (2021). In utero exposure to metformin reduces the fertility of male offspring in mice. Frontiers in Endocrinology, 12, 729307. https://doi.org/10.3389/fendo.2021.729307
Schwangerschaft und Nachkommen
Fu, J., Tabbara, N., Tomlinson, G., et al. (2025). Intrauterine metformin exposure and adiposity outcomes in children: A systematic review and meta-analysis. BMJ Open, 15, e088653. https://doi.org/10.1136/bmjopen-2024-088653 Mayadunne, T., Saadati, S., Asmelash, D., et al. (2025). Long-term effects of metformin on offspring health: A review of current evidence and future directions. Diabetes, Obesity and Metabolism, 27(Suppl. 3), 48–63. https://doi. org/10.1111/dom.16418
Nun würde man sagen das ist doch toll – Metformin als Wachstumshemmer bei bösartigen oder entartetem Gewebe und so ganz nebenbei wird auch noch die Glukoseproduktion reduziert. Es zeigt sich jedoch, diese Befunde sind nicht eineindeutig wiederholbar. Warum das so ist, scheint im Detail nicht geklärt.
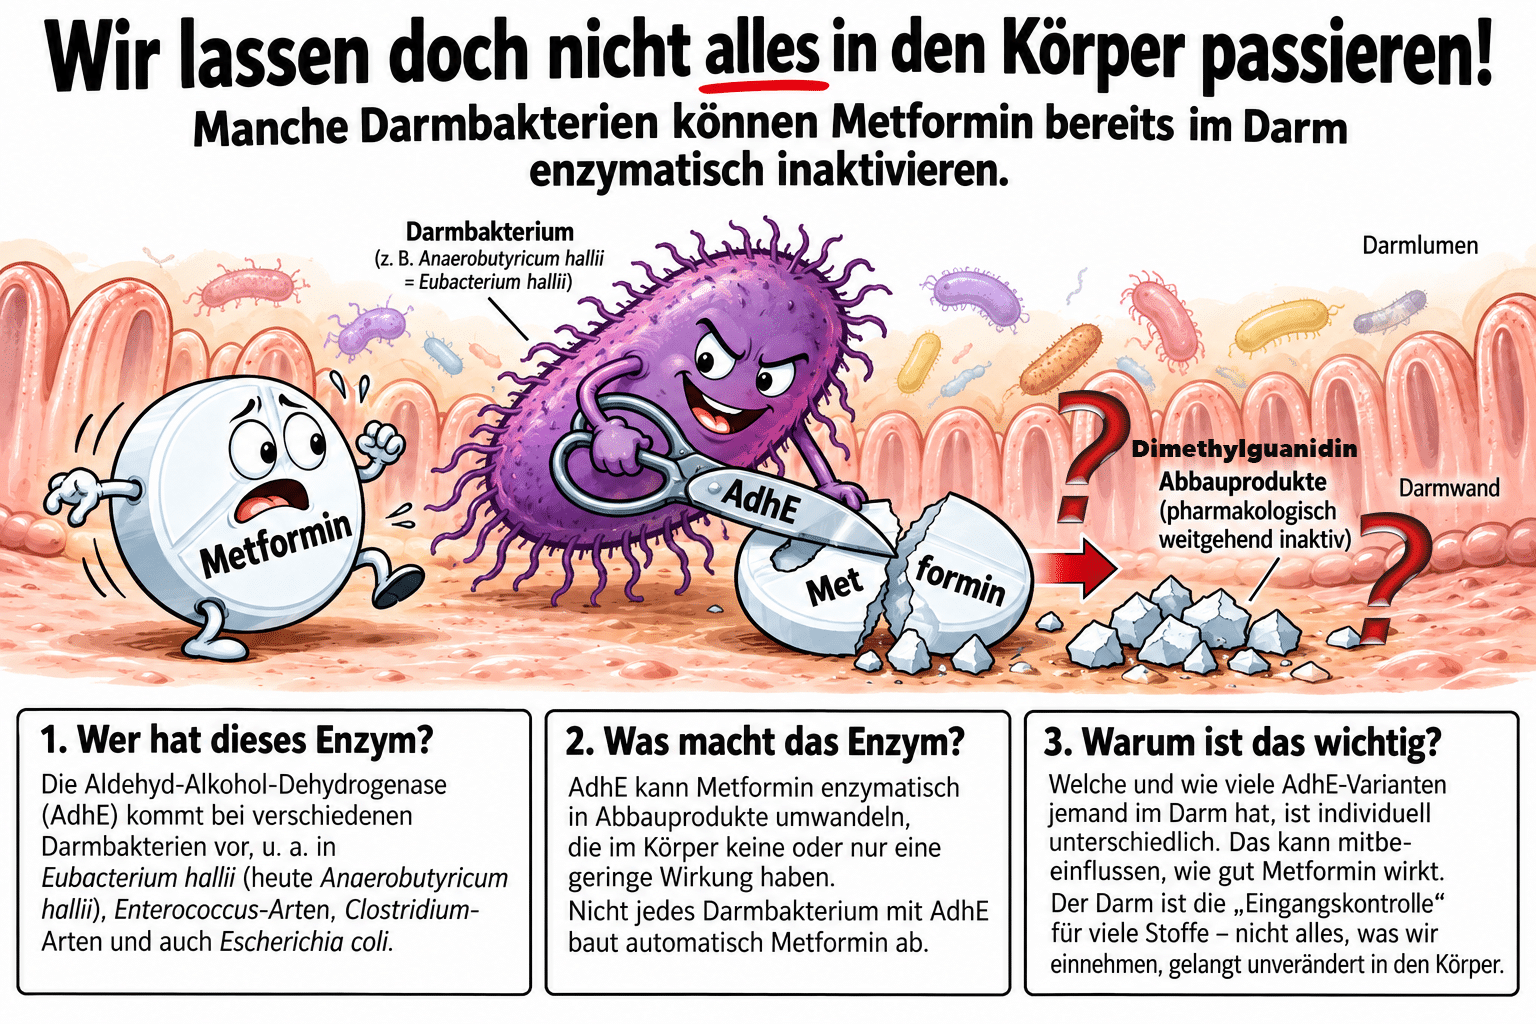
Und da gibt es noch mehr Ungeklärtes zum Metformin. Darmbakterien können Metformin direkt inaktivieren. Forscher identifizierten die bakterielle Aldehyd-Alkohol-Dehydrogenase AdhE, die Metformin zu pharmakologisch inaktiven Produkten abbauen kann.13) Inaktiv? Nein das weiß man nicht so genau, da man es nicht untersucht. Aber das Abbauprodukt Dimethylguanitidin macht dosisabhängig im Blut bei Ratten Blutdruckanstieg und Herzfrequenzveränderungen – seit 1997 bekannt. 14) Und nach dem Essen, was eigentlich physiologisch ist, da das Blut weg vom Gehirn, hin zum Magen-Darm aktiver agiert ( und in der Volksweisheit „Ein voller Bauch studiert nicht gern“ – Plenus venter non studet liebenter oder auch Suppenkoma = postprandiale Somnolenz = Mittags-Schläfrigkeit mündet) war der Blutdruckabfall mit nur 1 x850 mg Metformin nicht so ausgeprägt.15)
AdhE-produzierende Eubacterium-Arten waren bei Patienten mit geringer Metforminwirkung angereichert. AdhE kommt bei vielen Bakterien im Darm vor, wie u.a. in Eubacterium hallii (heute Anaerobutyricum hallii), Enterococcus-Arten, Clostridium-Arten und auch Escherichia coli. Der Darm oder das größte „Mikrobiom“ des Körpers für Einlass von „fremden“ Material ist ja die neue Spielwiese des bisher weitgehend unbekannten Terrain. Dennoch es ist schon verrückt, dass nach mehr als 100 Jahren Forschung an der Substanzgruppe der Biguanide, von denen heute nur noch Metformin therapeutisch eingesetzt wird, wesentliche Fragen zu seinen Wirkmechanismen und seiner individuell unterschiedlichen Wirkung weiterhin ungeklärt sind und welche AdhE-Varianten ein Patient in seinem Darmmikrobiom trägt, und was durch Metformin wirklich alles ausgelöst wird. Wie heißt es – wir wissen, das wir nicht wissen, aber erlauben uns das natürliche zu diskreditieren: Insulin!
Geklärt scheint aber, dass Metformin unverstoffwechselt mit dem Urin ins Abwasser ausgeschieden wird. Metformin ist Spitzenreiter in den Gewässern: In neueren Auswertungen des UBA und in internationalen Metastudien (die Daten aus über 80 Ländern bündeln) taucht Metformin (bzw. sein Transformationsprodukt Guanylharnstoff) regelmäßig als einer der am höchsten konzentrierten Stoffe im Abwasser auf. Guanylharnstoff gilt als extrem persistent (schwer abbaubar) und reichert sich in Fließgewässern kontinuierlich an. Das liest sich dann so: „Metformin unterliegt der Transformation und produziert zahlreiche problematische Transformationsnebenprodukte (TPs)16)
Die in den Tierversuchen belegten Veränderungen sind erschreckend, werden aber nicht in ausreichender Weise bei der Verordnung kontrolliert.
Die Langzeitstudien wie ACCORD, ADOPT, GRADE, UKPDS belegen zudem – eine Monotherapie mit Metformin, ja selbst eine Polypragmasie mit zahlreichen oralen Antidiabetika hält den ß-Zelluntergang NICHT auf.
Die Abbildung Angriffspunkte der Antidiabetika – Stand 2025/2026, der verfügbaren blutglukosesenkenden Tabletten belegt, dass bis auf die Sulfonylharnstoffe (Glibenclamid, Glinide), keines der anderen Medikamente direkt in die Insulinausschüttung eingreift. Die Konsequenz liegt auf der Hand: Die als insulinresistent katalogierten T2DMler bekommen natürlich Insulin, sind offensichtlich nicht mehr resistent, wenn die Tabletten nicht mehr helfen oder sie sich in einer akut behandlungsbedürftigen Situation befinden – zum Beispiel bei der Notwendigkeit einer Operation, dem Vorliegen eines Koma diabetikum, denn man wolle die Menschen natürlich die gebotene Hilfeleistung geben und ihn nicht umbringen.17)
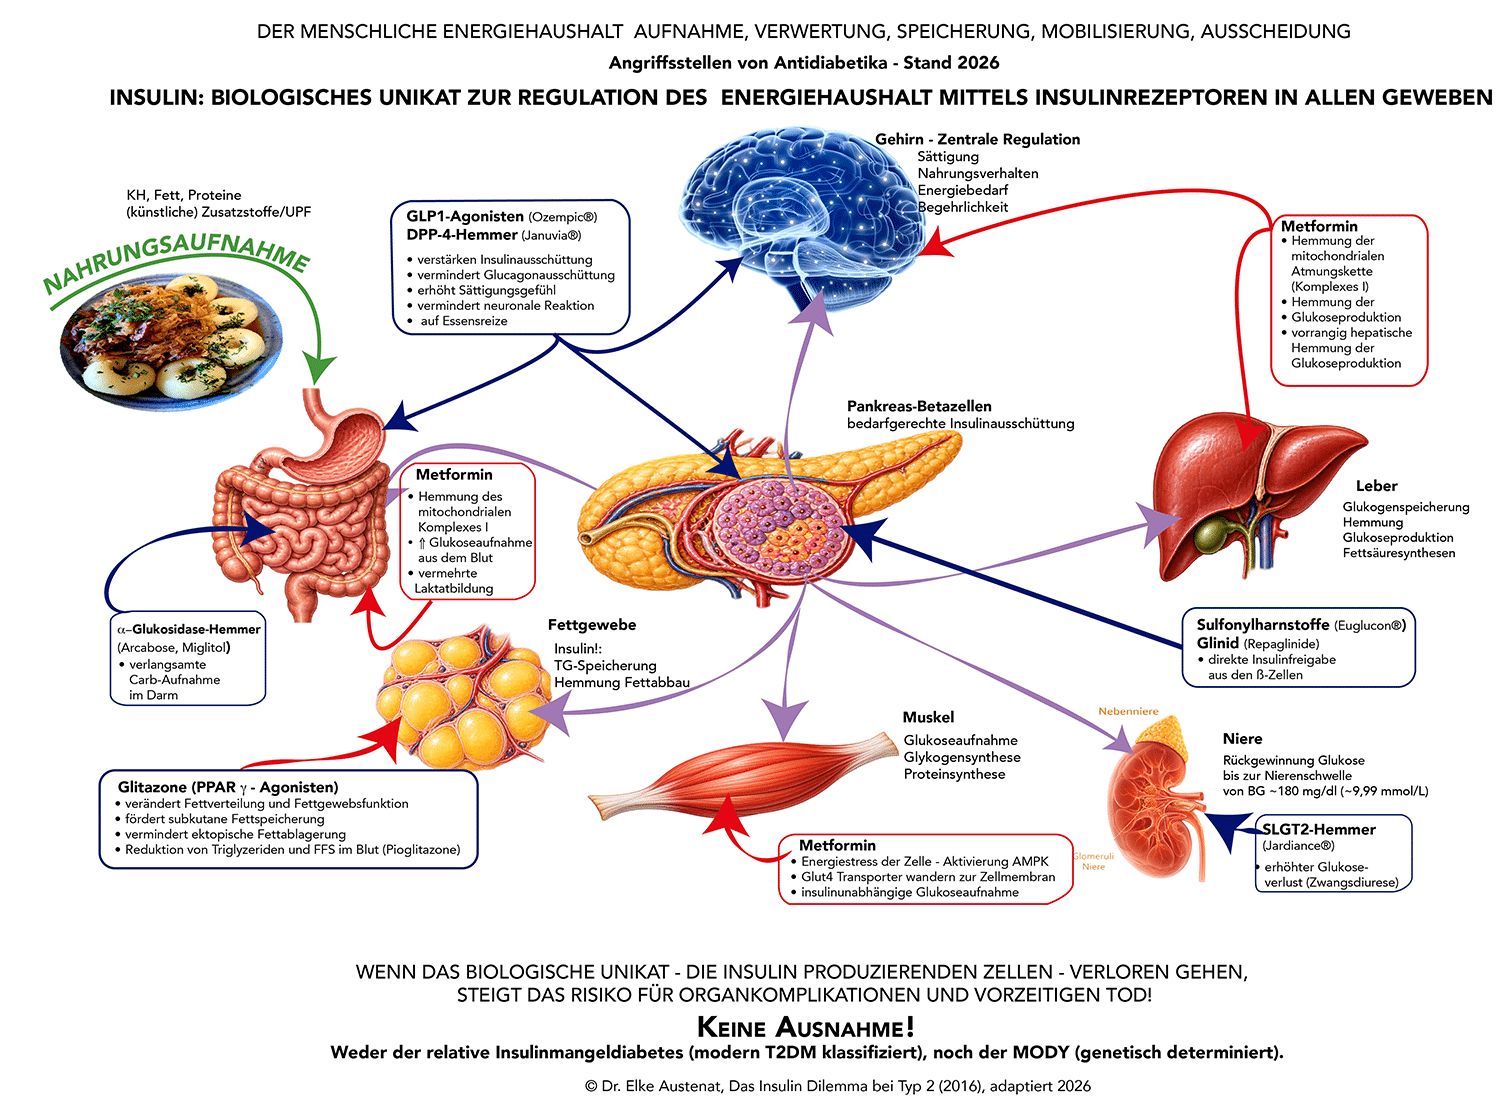
Angriffspunkte der Antidiabetika – Stand 2025/2026
Dass die möglichen mitochondrialen Langzeitfolgen einer jahrzehntelangen Metformintherapie beim Menschen bislang nicht hinreichend systematisch untersucht wurden, wirft die Frage auf, weshalb dieser Aspekt angesichts der weltweiten Dauerverordnung nicht wesentlich stärker im Mittelpunkt der Forschung steht. Eine kostengünstige, kurzfristig erforderliche Insulintherapie in Kombination mit Lebensstiländerungen generiert keine dauerhaften Blockbuster-Umsätze. Die historische Parallele zu den Laktazidosen von Phenformin wird schlicht totgeschwiegen, um das Fundament der First-Line-Therapie nicht zu gefährden.
Eine ausreichende klinische Erfahrung, gepaart mit biochemischen Scharfblick, deckt daher schonungslos auf, dass die seit Jahren vorgegebenen Diabetes-Leitlinien dem Patienten oft einen chronischen, zellulären Energiemangel als „Therapie“ gegen zu hohe Blutglukose verkaufen.
Neue Wortschöpfungen bis zur Verwirrung
Insulin-Rescue-Therapie
Was früher als „Tablettenversager“ bezeichnet wurde, wird seit wenigen Jahren als Insulin-Rescue-Therapie umschrieben. Das ist eine therapeutische Intervention, die eingeleitet wird, wenn die bisherige Behandlung unzureichend wirkt oder eine klinisch relevante Verschlechterung beziehungsweise Gefährdung des Patienten verhindert oder behoben werden muss.
Klartext: der Rescue-Anteil ist der Prozentsatz der Studienteilnehmer, die zusätzlich zur Studienmedikation ein weiteres blutglukosesenkendes Medikament verordnet bekommen haben, weil der Blutzucker zu hoch blieb. Das heißt eigentlich, die „Monotherapie hat nicht gereicht.“
2013/2014 wird das dann in den jeweiligen Versorgungsleitlinien bei der Therapie des T2DM verankert. Ab 2015 bis 2021, mit dem verstärken Einsatz von SGLT2-Hemmern und GLP1-Agonisten, hat man sich dazu aufgeschwungen, die Therapieergänzung oder Umstellung auf Insulin vorrangig an klinischen Zeichen und/oder extrem hohen Laborwerten festzunageln, wie:
- Zeichen eines anhaltenden Katabolismus. Das heißt, der Köper baut verstärkt körpereigene Fett- und Muskelreserven zur Energiegewinnung ab, was bei ausgeprägtem Insulinmangel der Fall ist.
- Symptome der Hyperglykämie, wie Durst, häufiges Wasserlassen, vermehrte Entzündungen, Müdigkeit und Antriebsarmut
- HbA1c-Werte über 8% oder 8,5% oder über 10 %
- Blutglukosewerte ab 16,7 mmol/l oder >240 mg/dL (13,3mmol/L) oder Nüchtern-BG über 11,1 mmol/L
Das ist die hohe Schule der Verdummung.
Die Beschreibung „rescue“ versucht Umdeutungen von Misserfolg zu betreiben. Bildlich gesprochen bedeutet das: Der Betroffene muss sich einen zweiten, dritten, gar vierten Regenschirm aufspannen, da der erste Regenschirm das Ziel, „Regen abzuhalten“, nicht erfüllt hat.
Die Frage liegt auf der Hand, ergibt sich förmlich von selbst: Warum verharrt man bei „löchrigen, durchlässigen“ Regenschirmen?
Erstaunlich ist, dass zwar bei fast allen Zulassungsstudien BMI oder Taille/Hüft-Quotient, also die Fettleibigkeit erfasst worden ist, jedoch die reale Kalorienaufnahme/Tag zumeist NICHT.
Weiterhin muss man sich fragen, was soll eigentlich gerettet werden, wenn bei der Zuckerkrankheit die Höhe der Blutglukose oder des glykosilierten HbA1c, also die spezifischen, unmittelbaren Bestimmungen der Stoffwechselgüte zu einer „liegt im Auge des Betrachter“ Festlegung verkommen. Aber eigentlich gilt als gesichert, dass unabhängig vom Alter und Diabetestyp die Folgekomplikationen blutglukoseabhängig sind. Die Entstehung von Komplikationen ist nur eine Frage der Zeit der dauerhaften Blutglukoseerhöhung, wie unzählige Langzeitstudien belegen – siehe Abbildung Organschäden.
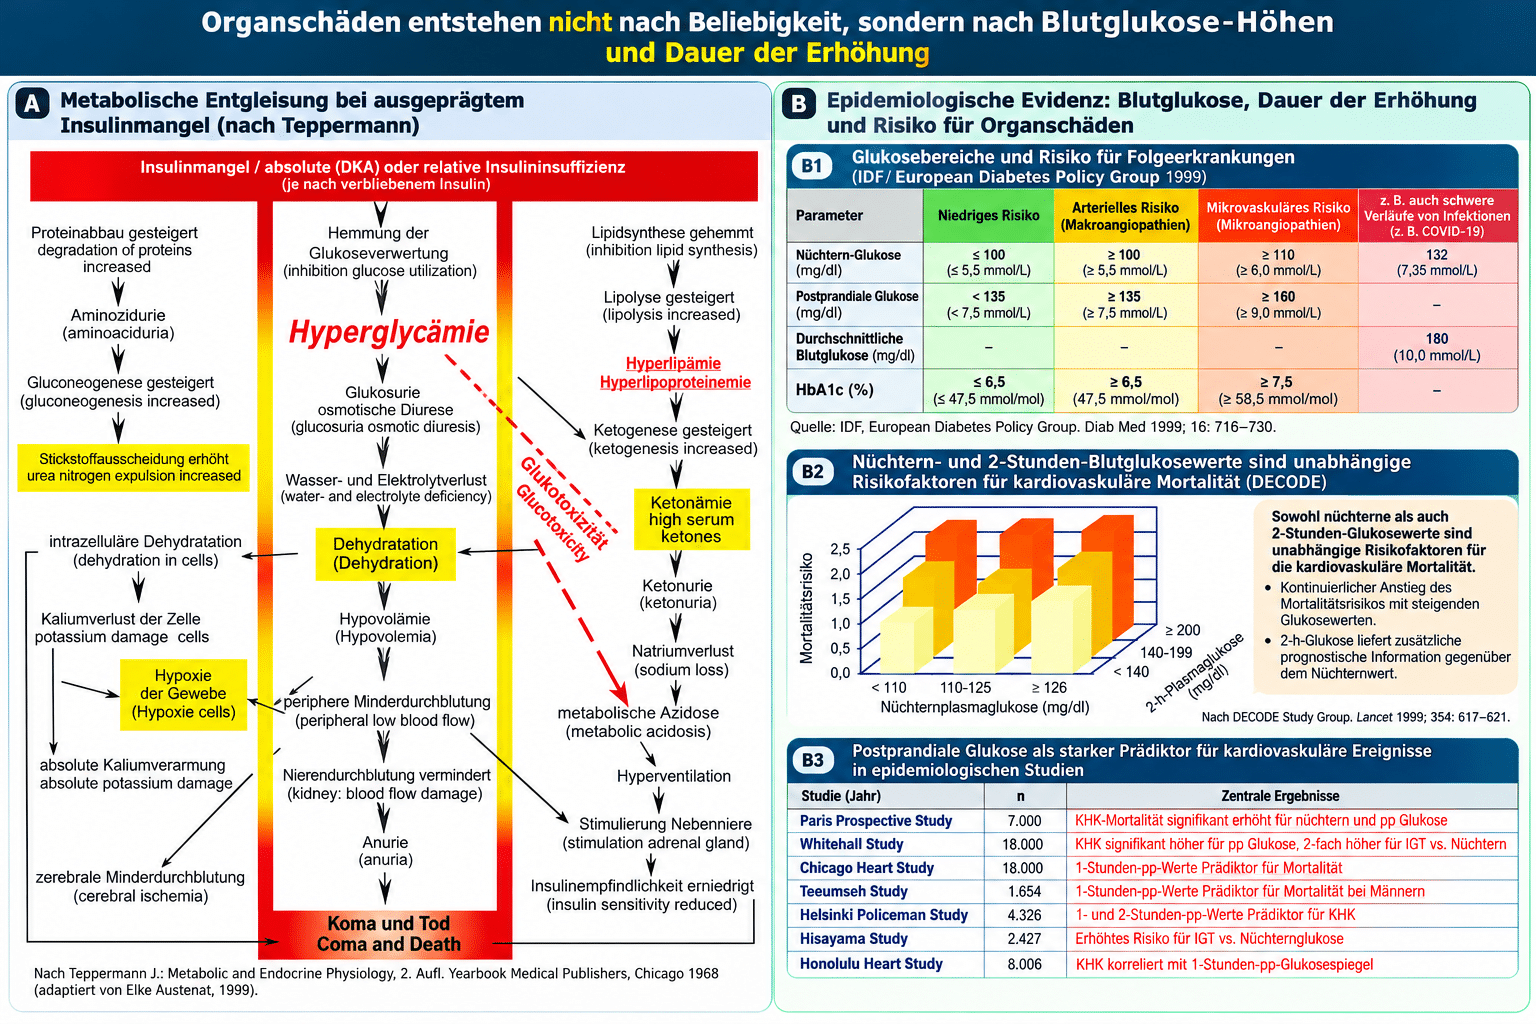
Warum werden bereits seit Jahrzehnten erhöhte Glukosewerte als Risiko für Gefäßschäden erkannt, während die frühzeitige Insulintherapie in den neueren Algorithmen erst bei deutlich fortgeschrittener Hyperglykämie in Betracht gezogen wird? Das ist aberwitzig, zumal Insulin keine Kontraindikationen hat, das natürliche Hormon ist, die Blutglukose und die Fette im Blut zu senken.
Die Dauer der Erhöhung der Blutglukose, also die gemessene AUC=Area under the Curve, sorgt für die Bildung von komplikationsfördernden Veränderungen. Aber dazu gesondert oder auch in diesen Filmen veranschaulicht dargestellt:
https://youtu.be/any7m091QA4?si=Pa_BFHzg9yuysEId
https://youtu.be/DTafQw0_hFU?si=1OTrjiSneJvnSa4u
Glukose Management Indicator (GMI)
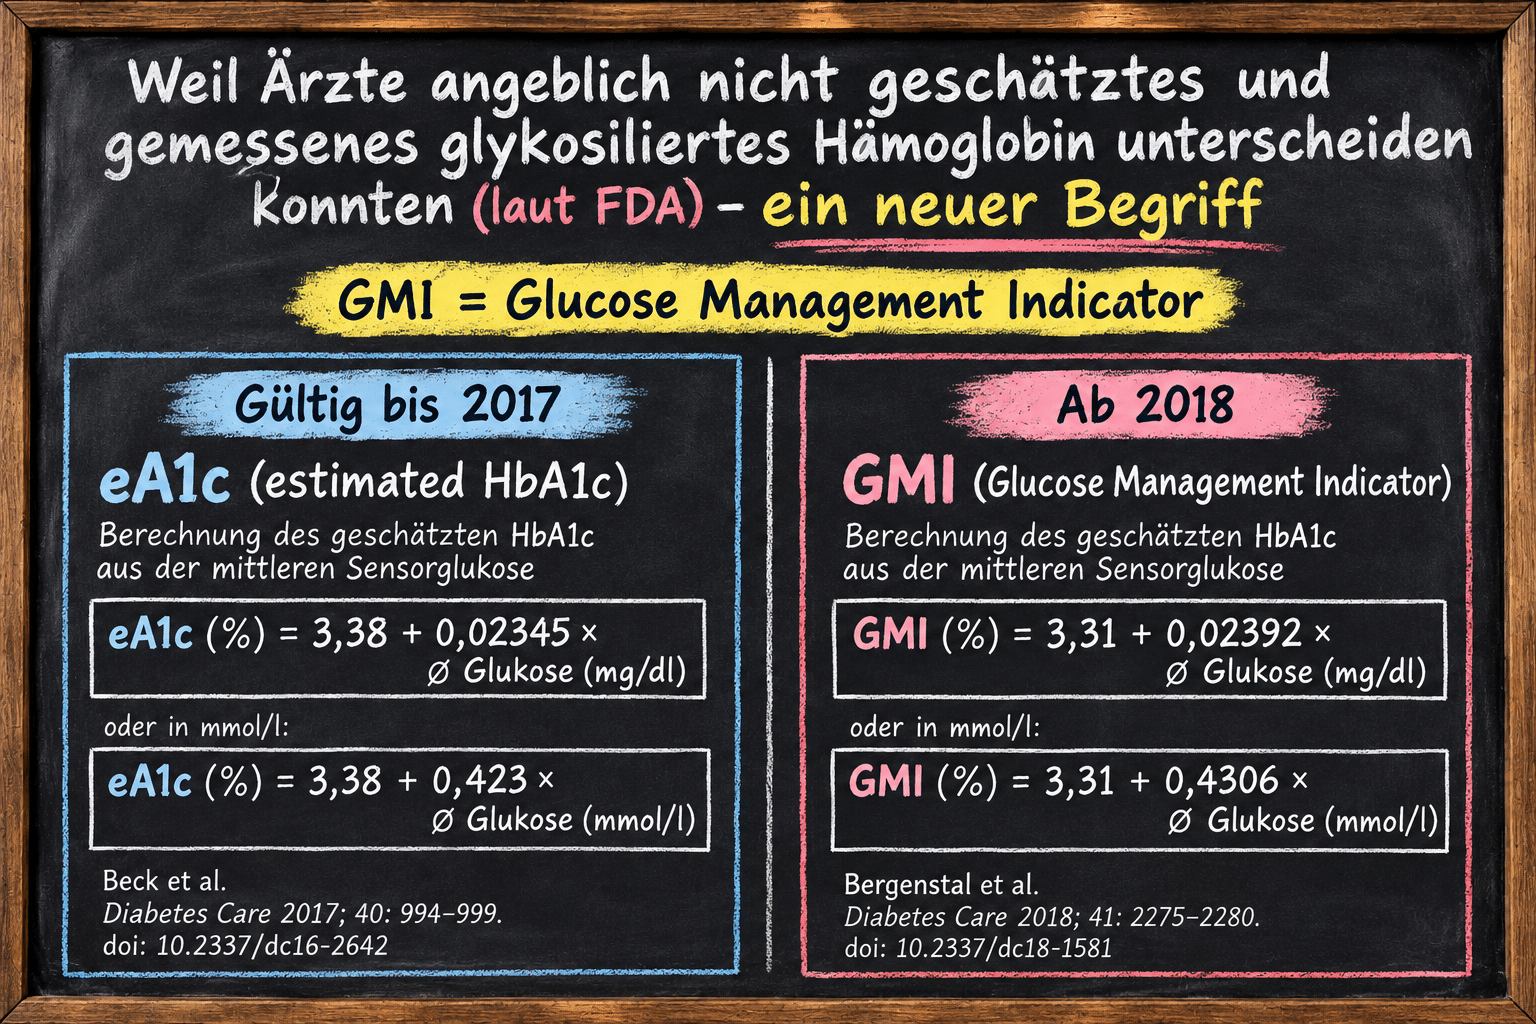
Eine weitere neue Wortschöpfung stellt der Glukose Management Indicator (GMI) dar. Die kuriose Begründung, angeblich können die Diabetes behandelnden Ärzte, Laborfachleute und auch Diabeteserkrankte das geschätzte glykosilierte Hämoglobin nicht wirklich mehr von einem im Labor erhobenen HbA1c unterscheiden. Aufklärung, was der eHbA1c ist wurde nicht etwa Aufklärung betrieben und Ärzte, die Diabeteserkrankte behandeln geschult, sondern ein neuer Begriff kreiert. Die Formel ist fast gleich – siehe Abbildung- aber jeder denkt, er hat eine völlige neue Stoffwechselgröße vor sich. Purer Blödsinn, da es weder zur gezielten Therapieoptimierung beiträgt und eine Vergleichbarkeit zum im Labor mit einer HPLC-Säule, selbst wenn die Übereinstimmung gegeben sein sollte, beide Werte nur als Biomarker = Hinweisgeber dienen, ob der Stoffwechsel des Erkrankten so eingestellt ist, dass die Wahrscheinlichkeit von Folgekomplikationen minimiert oder weitestgehend ausgeschlossen ist. Den echten Proof erheben die Organuntersuchungen, die bei den Patienten ein lebenslang begleitenden Erkrankung regelmäßig durchgeführt werden sollten.
Es treibt mich um
Es treibt mich um, diese Fragen zu lösen. Warum soll Insulin auf einmal schädlich sein?
Warum erhalten Menschen von den Vertretern der Bequemlichkeitstherapie, entgegen ihren diktierenden Vorgaben dennoch Insulin? Aber erst dann, wenn die Tabletten nicht mehr wirken, der Stoffwechsel chronisch entgleist ist oder die Komplikationen derart Überhand genommen haben, dass die Kontraindikationen der OAD oder des zu spritzenden GLP1-Mimetika eine Stoffwechselverbesserung nicht mehr möglich machen.
Das, obwohl viele der Menschen weiterhin übergewichtig sind! Dann gibt es plötzlich keine Insulinresistenz mehr. Insulin wirkt komischerweise wieder.
Das ist der Punkt, an dem Laien dann sagen, derjenige habe einen „schweren Diabetes. Der Betroffene müsse schließlich Insulin spritzen, habe auch schon viele Organschäden, kann nicht mehr richtig sehen, die Nieren arbeiten nicht mehr gut, das Herz hat auch einen Knacks und die Durchblutungsstörungen haben bereits den einen Zeh, wie bei August den Starken, schwarz werden lassen.
Nein nein stop! Ich vergaß die wichtigste Botschaft der Insulingegner:
Insulin soll Unterzuckerungen und vor allem dick machen.
Darum darf Insulin nicht gegeben werden.
Aber beides stimmt nicht!
Insulin macht weder Unterzuckerungen, wenn es zur richtigen Zeit, in der richtigen Menge am richtigen Ort ist. Dazu zwei Beispiele.
Insulin zur falschen Zeit in der falschen Menge
Vielleicht kennt nicht jeder Tumore, die Insulin ausschütten: Der Fachbegriff lautet Insulinom. Insulinome, selten vorkommend, schütten plötzlich über die Gebühr Insulin aus, selbst dann, wenn im Blut nicht ausreichend Glukose vorhanden is, um die blutzuckersenkende Wirkung abzufangen.
Das ist so ähnlich als wenn ein Insulinbehandelter sich zu viel Insulin spritzt und nicht äquivalent durch zugeführte Nahrung abfangen kann.
In beiden Fällen ist die Folge eine Unterzuckerung, wenn der Körper nicht durch Gegenregulation alle Reserven an Glukose in die Blutbahn ausschütten kann.
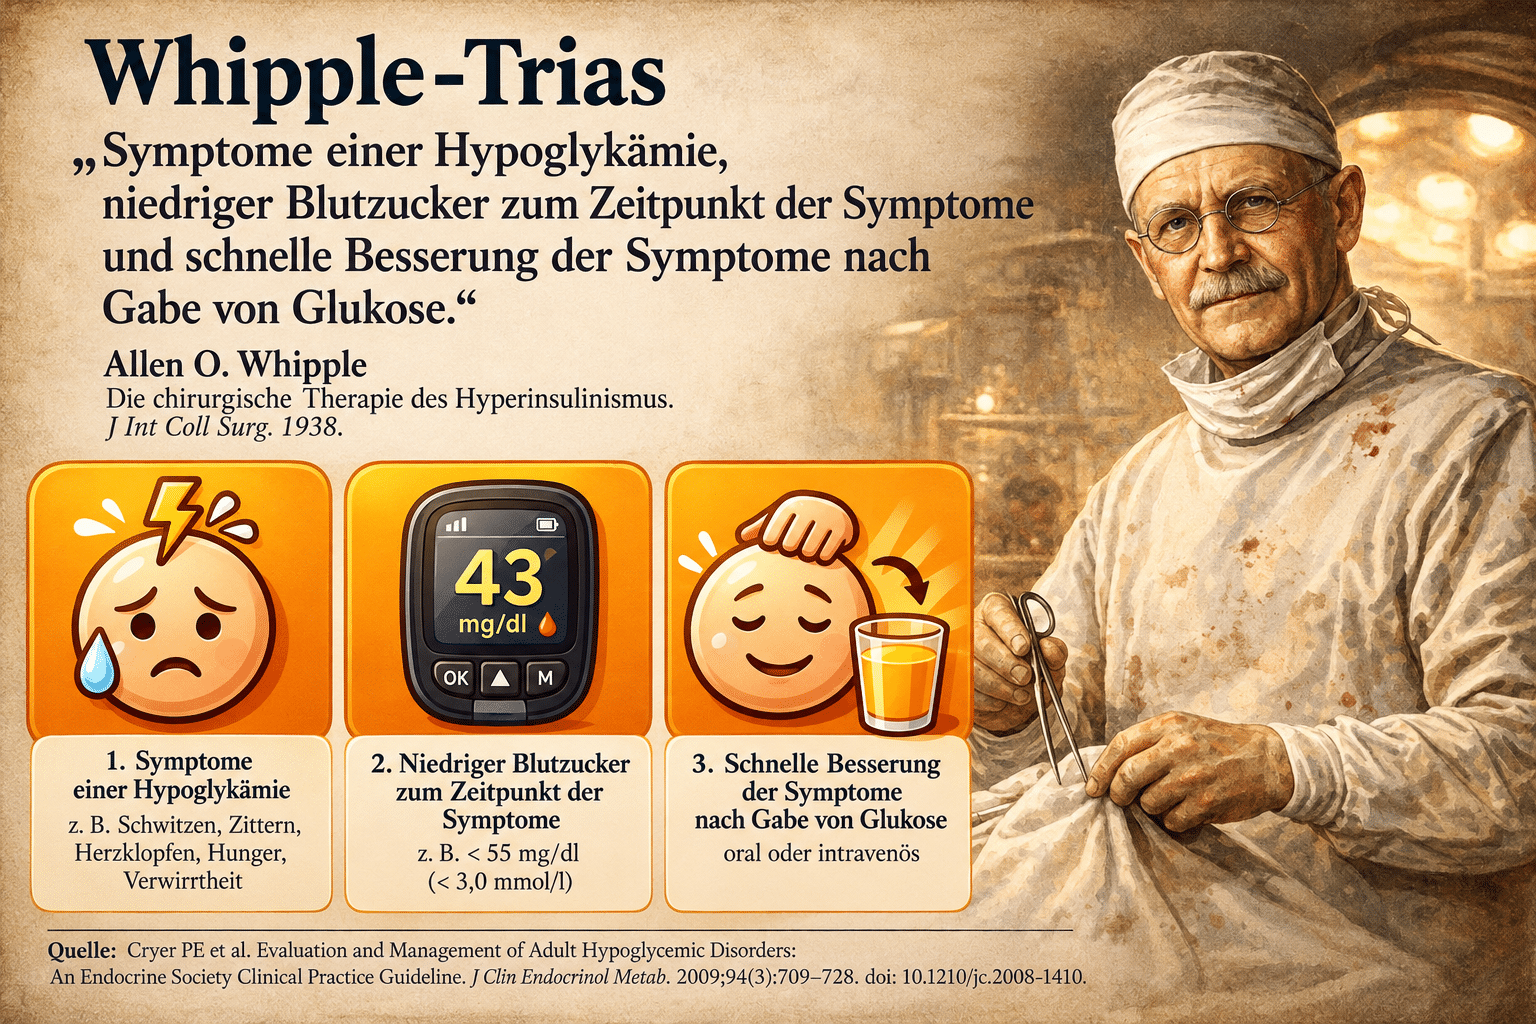
Unterzuckerungen = Hypos werden mit der von Whipple beschriebenen Trias diagnostiziert: Der Betroffene zeigt klassische Symptome einer Unterzuckerung. Der gemessener Zucker extrem erniedrigt. Die Symptome oder potentiell gefährliche Folgen werden durch Essen schnell resorbierbarer Kohlenhydrate beseitigt. Der nachfolgend gemessene Blutzucker ist wieder außerhalb der akuten erniedrigten Gefahrenzone.
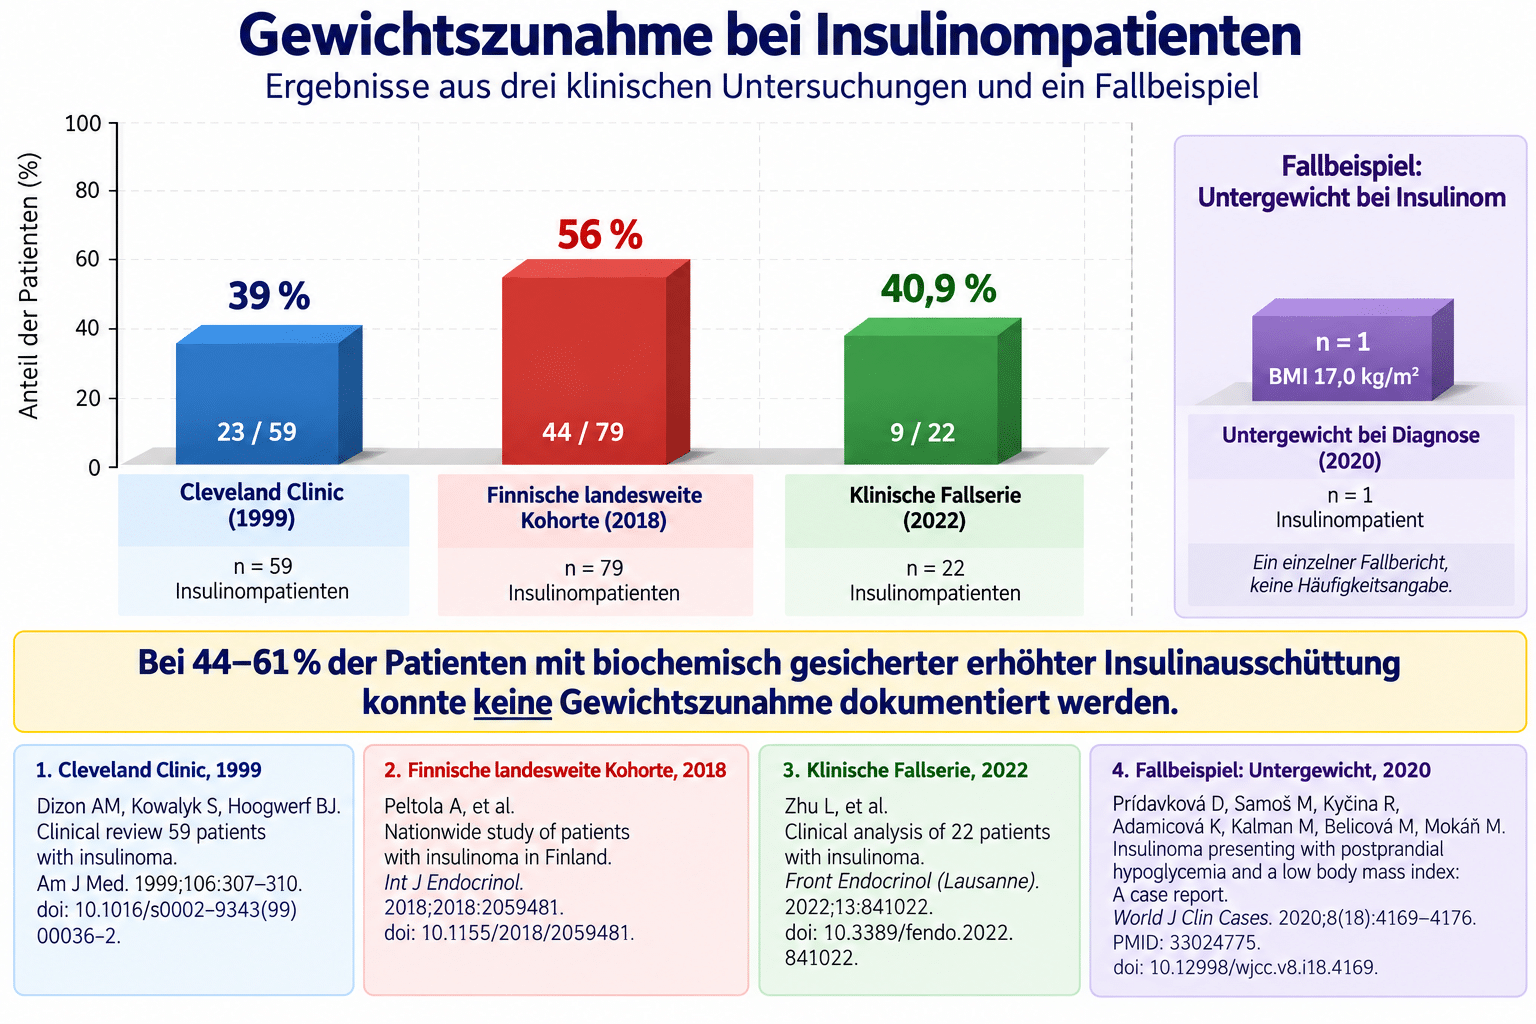
Aber selbst bei „Insulinom-Patienten“, also mit (unkontrolliert erhöhter Insulinausschüttung und wiederkehrenden Hypoglykämien findet man keine zwangsläufige, obligate Gewichtszunahme, wie die Literatur belegt. Exemplarisch habe ich das in der Abbildung verdeutlicht.
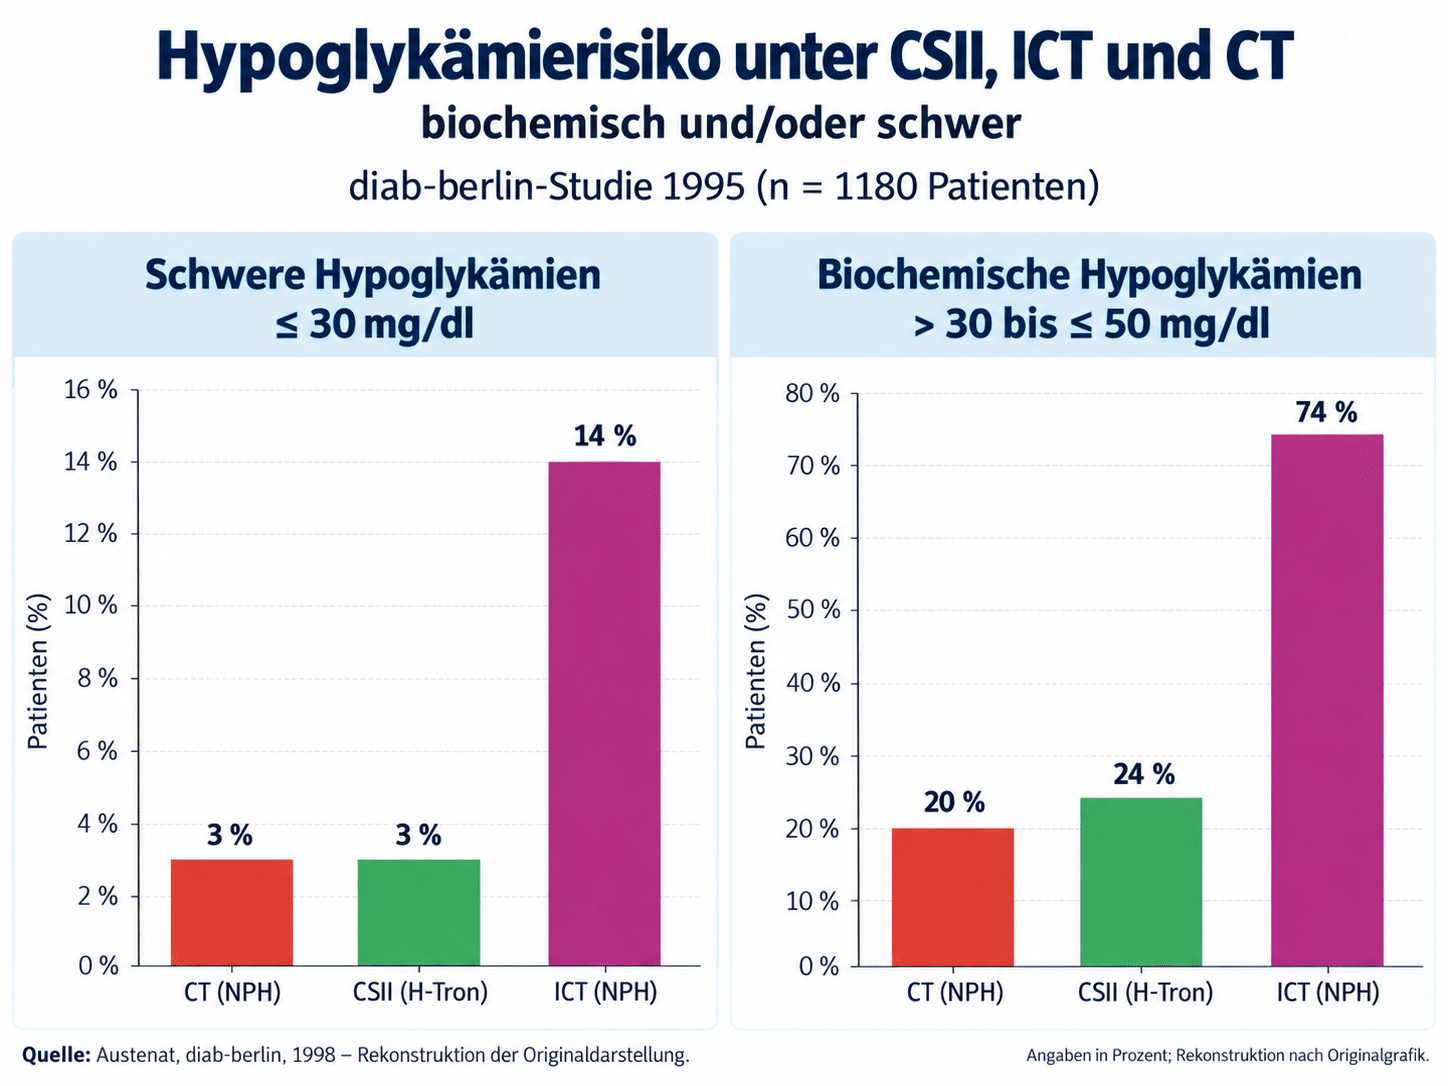
Fakt ist, selbst Ein Zuviel an Insulin im Blut, macht nicht zwangsweise dick! Aber, und das ist das Besondere in der Historie der Insulin-Applikation, je stärker die Eigendynamik des Insulins, um so extremer sind die Zwangshandlungen für den Spritzenden. Ich will hier nicht im Detail auf alle Insulinformulierungen eingehen. Das ist nachlesbar. Aber vielleicht demonstrieren die nebenstehenden Abbildungen die Kompliziertheit für jeden Einzelnen, seinen Tagesrhythmus auf das Insulin abzustellen, um Blutzuckerentgleisungen zu vermeiden.
Es ist daher kein Wunder, dass bei mittellangen Insulinen mit massiver Eigendynamik wie zum Beispiel den NPH-Insulinen, gehäuft niedrige Werte und damit Zwangsessen verbunden war. Das nebenstehende Beispiel der bayrischen Bäuerin, bringt es auf den Punkt.
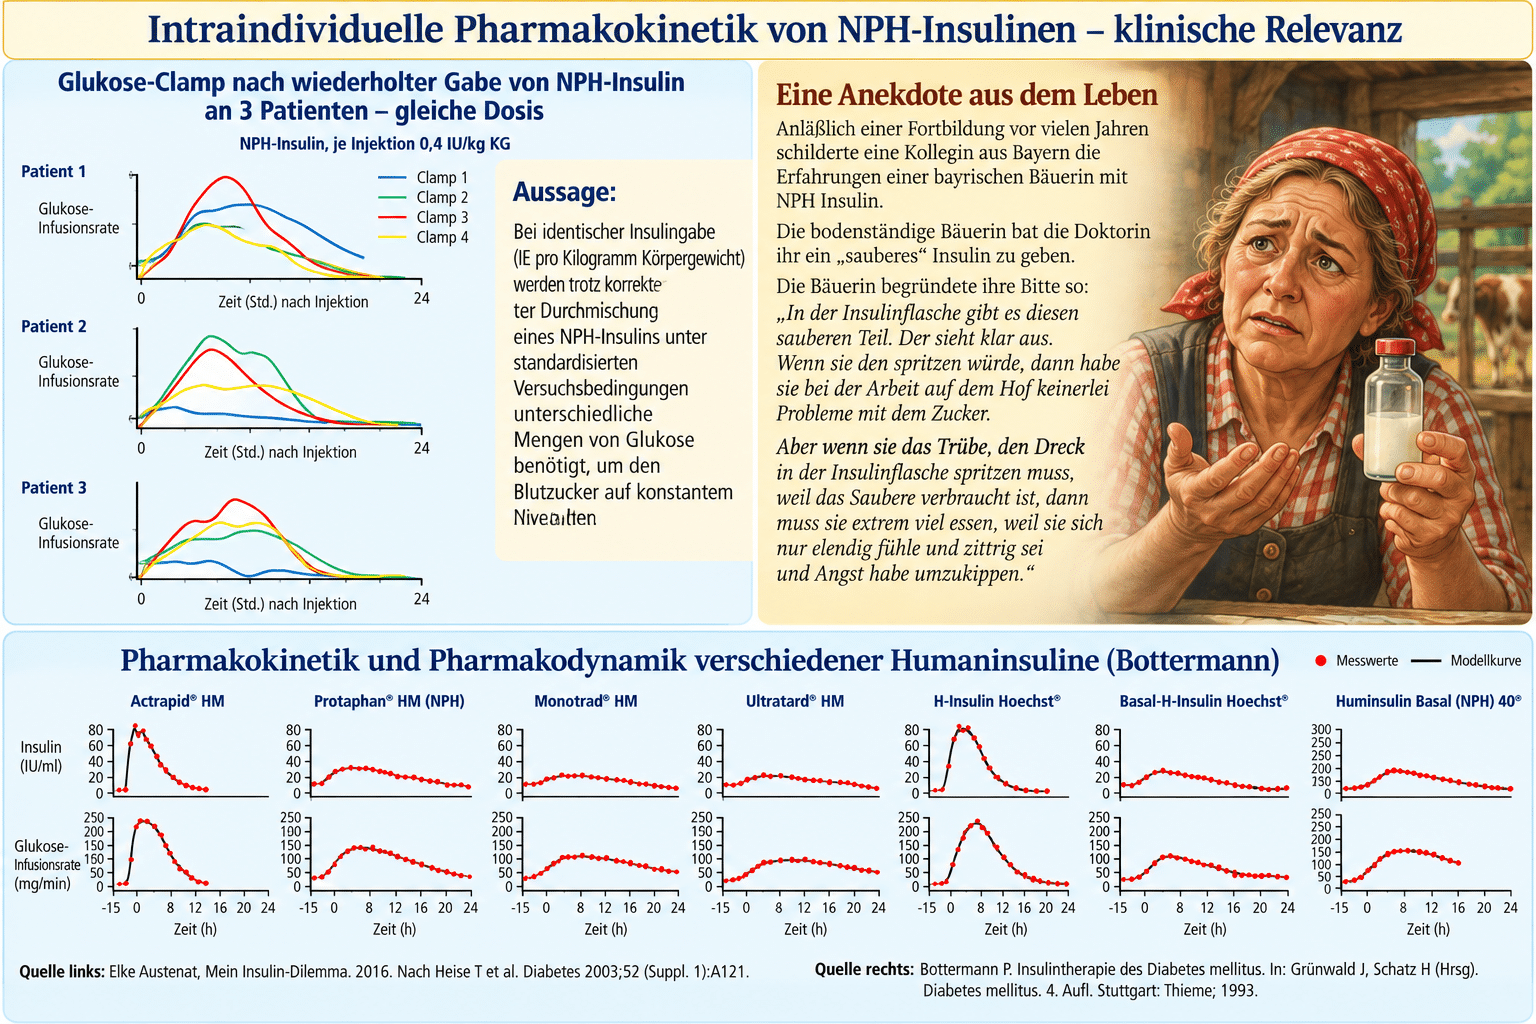
Das vorgegebene Zwangsessen wurde mit der Einführung der Insulin-Analoga deutlich minimiert. Bekanntermaßen wurde Humalog® als erstes Kurzzeit-Analogon 1996 zugelassen und das Langzeit-Analogon Lantus® – 24 Stunden wirksam -, gibt es seit 2000. Diese Insuline haben entweder eine kurze, für den Betroffenen überschaubare Wirkung oder wie bei dem Langzeitinsulin eine gleichmäßige kinetisch flache Wirkkurve.
Und da man mich zu den Insulinpumpen-Pionieren zählt (e), die seit 1985 mit stündlich programmierbaren Insulineinheiten hantierte, habe ich mir die Mühe gemacht und einfach einmal knapp 1000 Patienten ausgewertet. Ich musste konstatieren – niemand hat eine gleiche Basalrate. Das bedeutet, der betroffene Diabeteserkrankte kann wie ein Nichtdiabetiker, der ohne aktives Handeln weil einfach physiologisch durch den Körper selbst geregelt, die applizierte Insulinmenge seinem individuellen Tagesrhythmus und entsprechend seinen individuellen Essensgewohnten anpassen. Schon macht Insulin nicht mehr dick.
Kein Zwangsessen, keine „Nibbling Kost“ – diese kleinen verzettelten Mahlzeiten rund um den Tag, damit das Insulin in seiner Wirkung bedient wird. Keine Vorschriften der Einteilung, was, wann in welcher Form gegessen werden darf.
Und als ob man aus den vergangenen bevormundenden Restriktionen nichts gelernt hat, wird versucht die Regeln „wann-wir-essen“ dürfen (Chrononutrition) wieder als Timing eingeführt. Ganz kompliziert wird es mit dem 16:8 – oder 14:10 Intervallfasten. Es wird sogar behauptet, dass allein durch diese zeitliche Komprimierung der Nahrungsaufnahme von 9:00 bis 18:00 – selbst ohne striktes Kalorienkalkulieren – die Insulinresistenz sinkt, das Gewicht abnimmt und die Time-in-Range (Zeit im vorher definierten Blutglukose-Zielbereich) steigt.18) Kurz gesagt: zwischen der Mahlzeit und dem Schlafen sollen mindestens drei, ideal vier Stunden Fasten liegen, um die Fettverbrennung anzuheizen. 19)
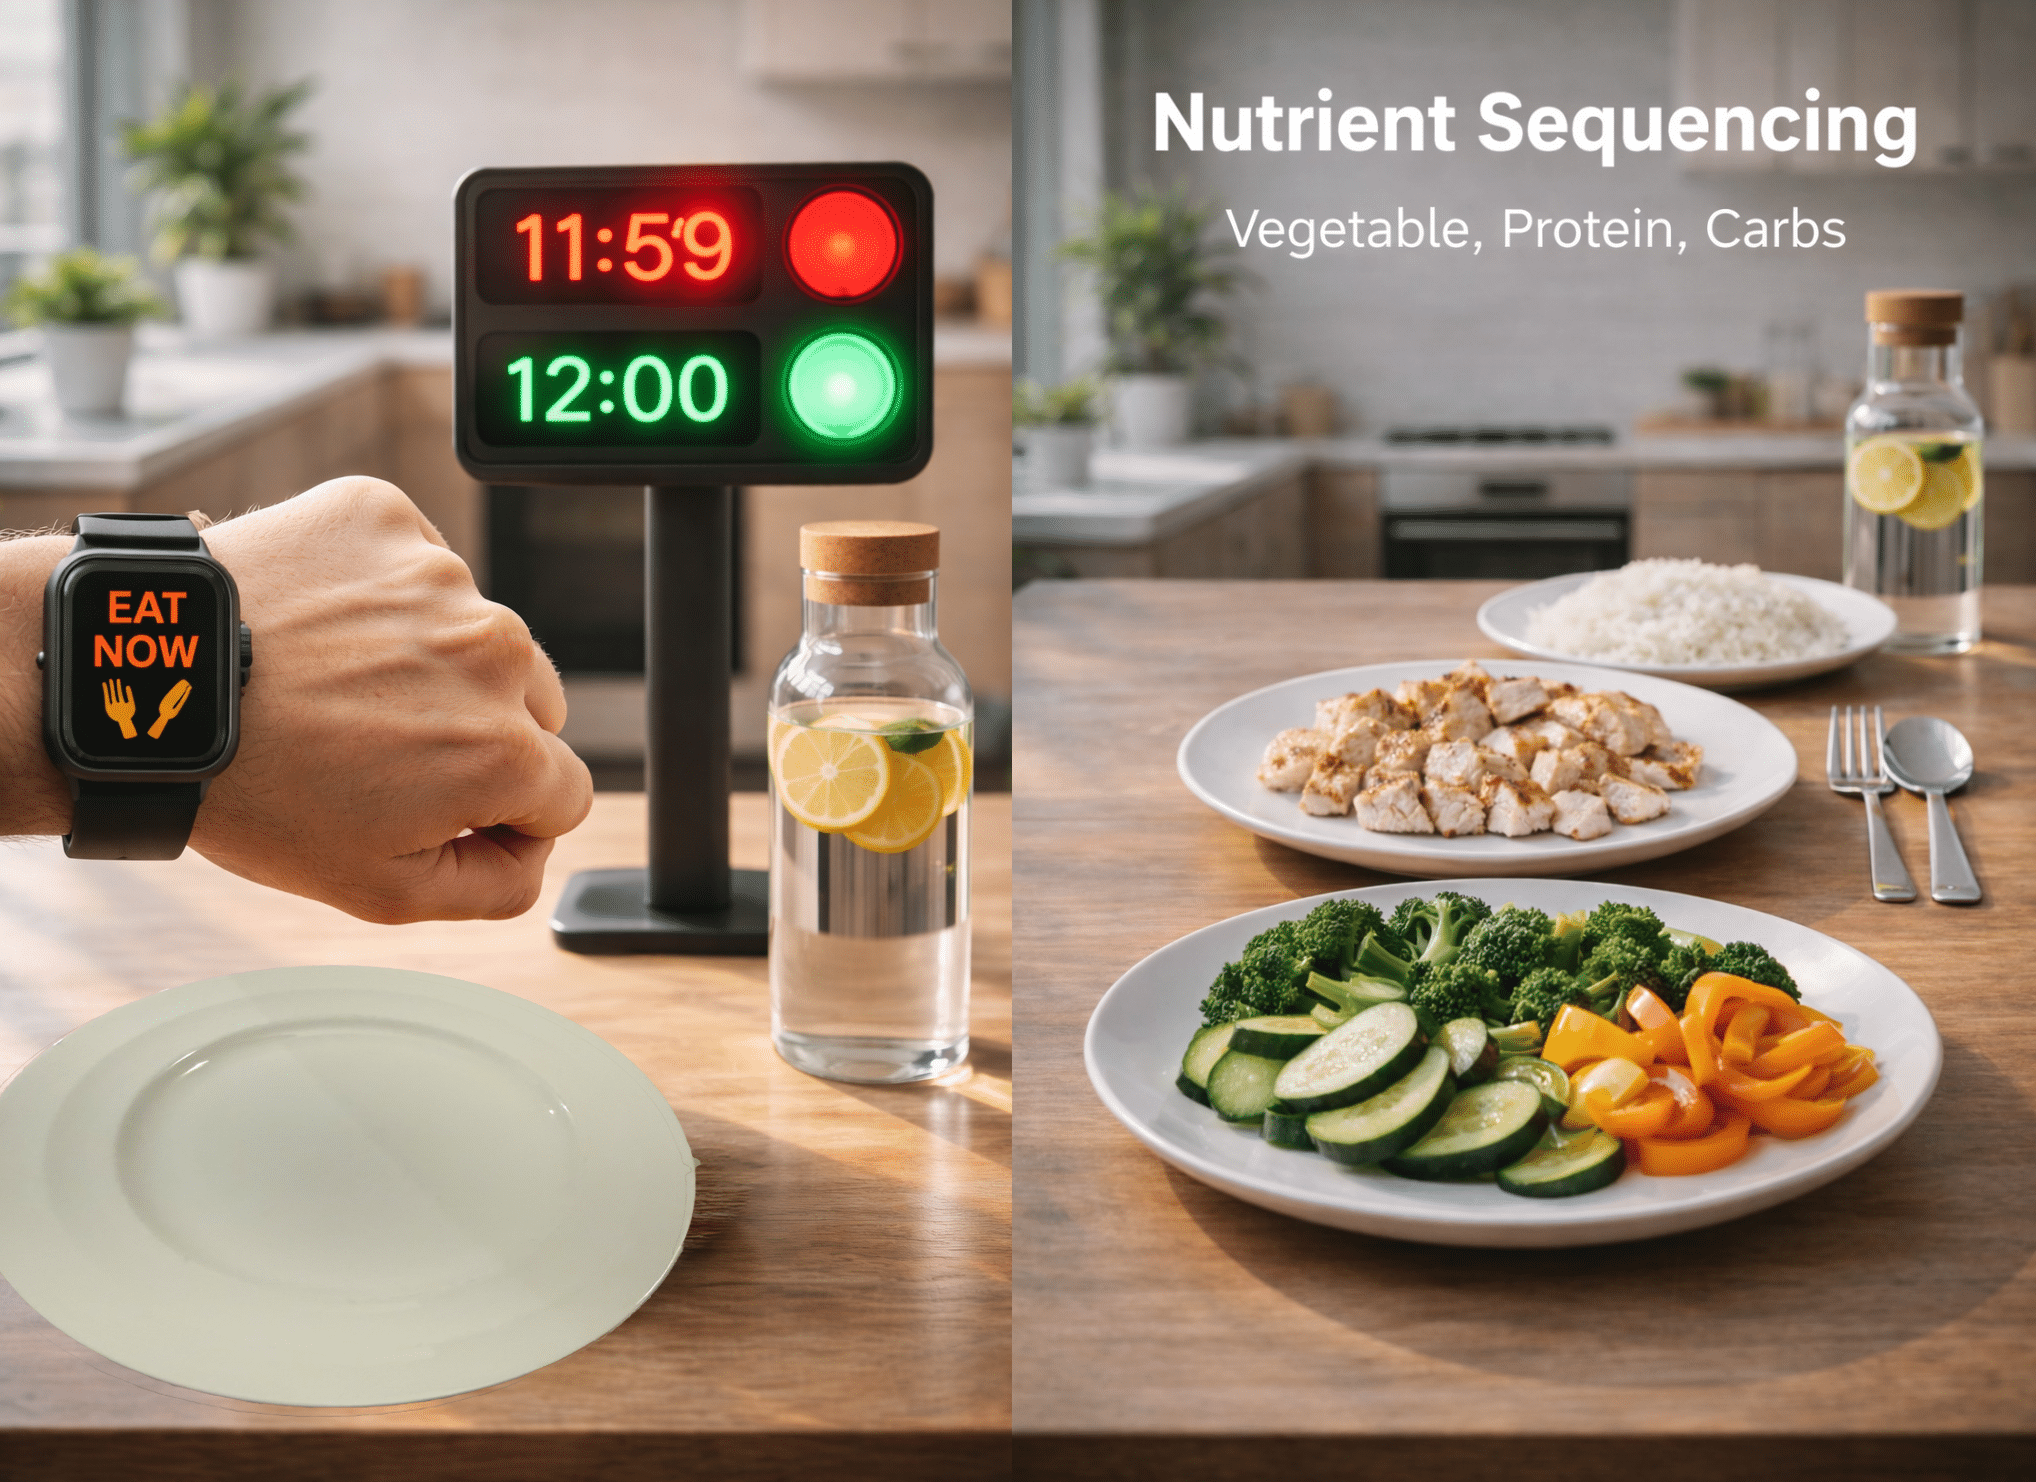
Essen nach der Uhr – und jetzt auch noch nach Reihenfolge!
Seit etwa 2015, besonders intensiv seit 2020, werden neue Ernährungsregeln propagiert: Nicht nur was und wie viel wir essen, sondern auch wann und in welcher Reihenfolge. Erst Gemüse, dann Eiweiß, zuletzt Kohlenhydrate – das sogenannte Nutrient Sequencing,inzwischen als eine Art „Glucose Hacking“ vermarktet. (Movie Rumor & Truth). Influencerinnen wie die selbst ernannte „Glucose Goddess“ machen daraus ein Lifestyle-Programm mit zahlreichen Regeln und kommerziellen Angeboten, zeigt eher viel Selbstdarstellung, denn seriöses oder gar hilfreiches Wissen für die Betroffenen.
Dabei wird ein kurzfristiger Effekt auf den postprandialen Glukoseverlauf zum vermeintlichen Schlüssel langfristiger Stoffwechselgesundheit erklärt. Ein nachhaltiger klinischer Nutzen ist keineswegs belegt, nein eigentlich, sofern man die Historie kennt, komplett widerlegt.
Aus einer physiologischen Beobachtung wird eine Ernährungsvorschrift – und aus der Vorschrift ein Geschäftsmodell.
Der nächste Clou heißt, „Sequencing“ – die Reihenfolge auf dem Teller.
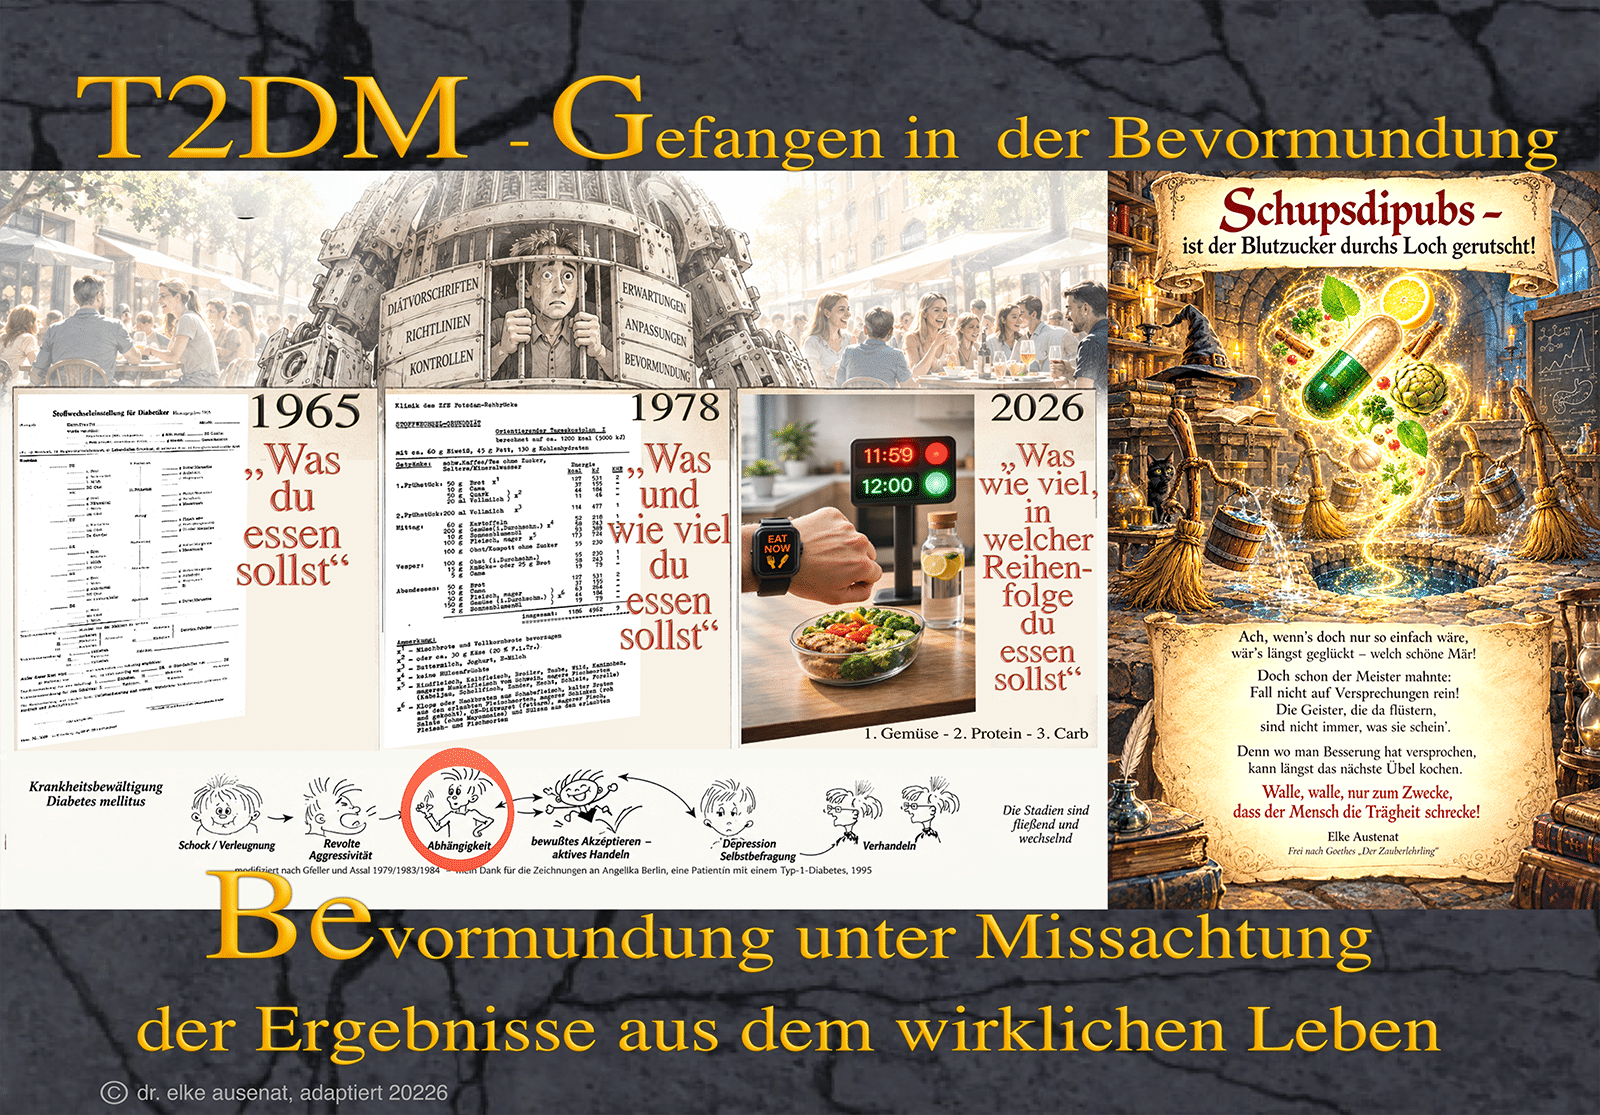
Man kann sich des Eindrucks nicht erwehren, dass der normierte Diabeteserkrankte geschaffen werden soll. Meine Karikatur ist dazu treffend. In den 1960-1970 Jahren hat man vorgegeben, was gegessen werden soll, danach zusätzlich wieviel und aktuell soll der Patienten pünktlich nach Uhr leben und auch noch die Reihenfolge einhalten. Es geht nicht mehr um Hyperglykämie, sondern um den Zauberbegriff „Insulinresistenz“ gerecht zu werden und diese zu beseitigen, muss der Mensch offensichtlich vorrangig normiert werden. Dummheit wiederholt sich!
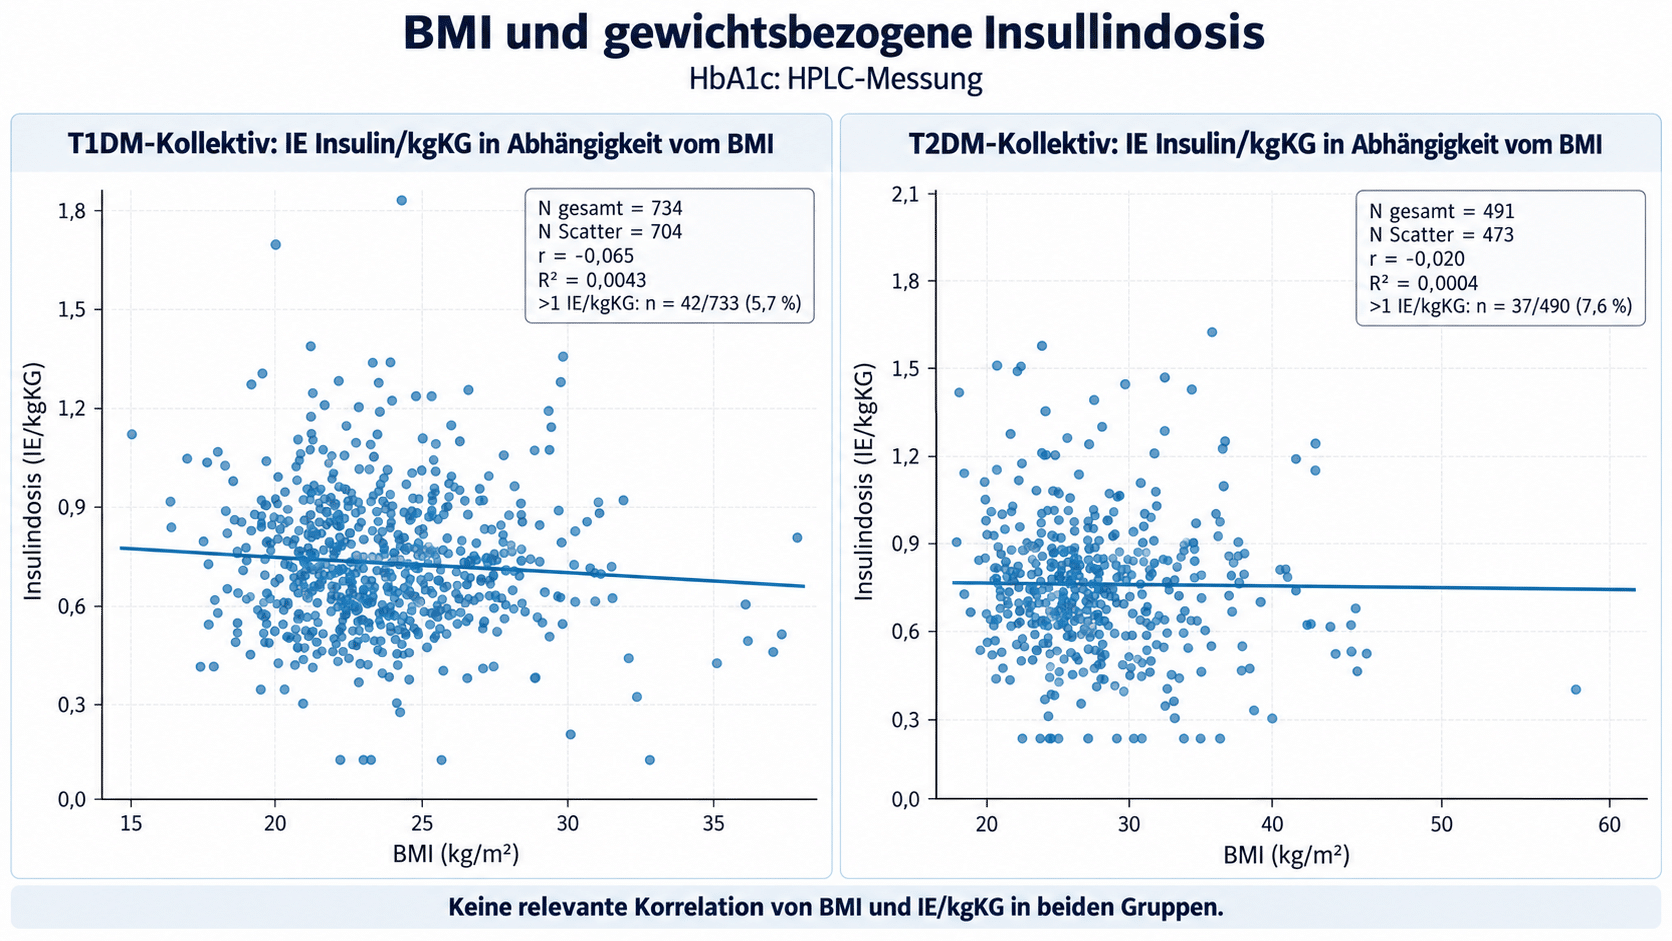
Zusammenhang zwischen BMI und gewichtsbezogener Insulindosis bei Typ-1- und Typ-2-Diabetes. Die Korrelationsanalyse ergab weder bei T1DM (r = −0,065; R² = 0,0043) noch bei T2DM (r = −0,020; R² = 0,0004) einen relevanten linearen Zusammenhang. Der BMI erklärt damit in diesen Kollektiven praktisch keine Varianz der gewichtsbezogenen Insulindosis.k
Dabei zeigt sich anhand zahlreicher Auswertungen klinischer Daten, es besteht keine Korrelation der Insulineinheiten (IE) zum Körpergewicht des Insulinspritzenden (siehe Abbildung: BMI und gewichtsbezogene Insulindosis). Links demonstriert die Abbildung beispielhaft eine Patientin, die mit einer „Insulinresistenz“ zu mir überwiesen wurde. 480 IE/Tag erhielt die Patientin.
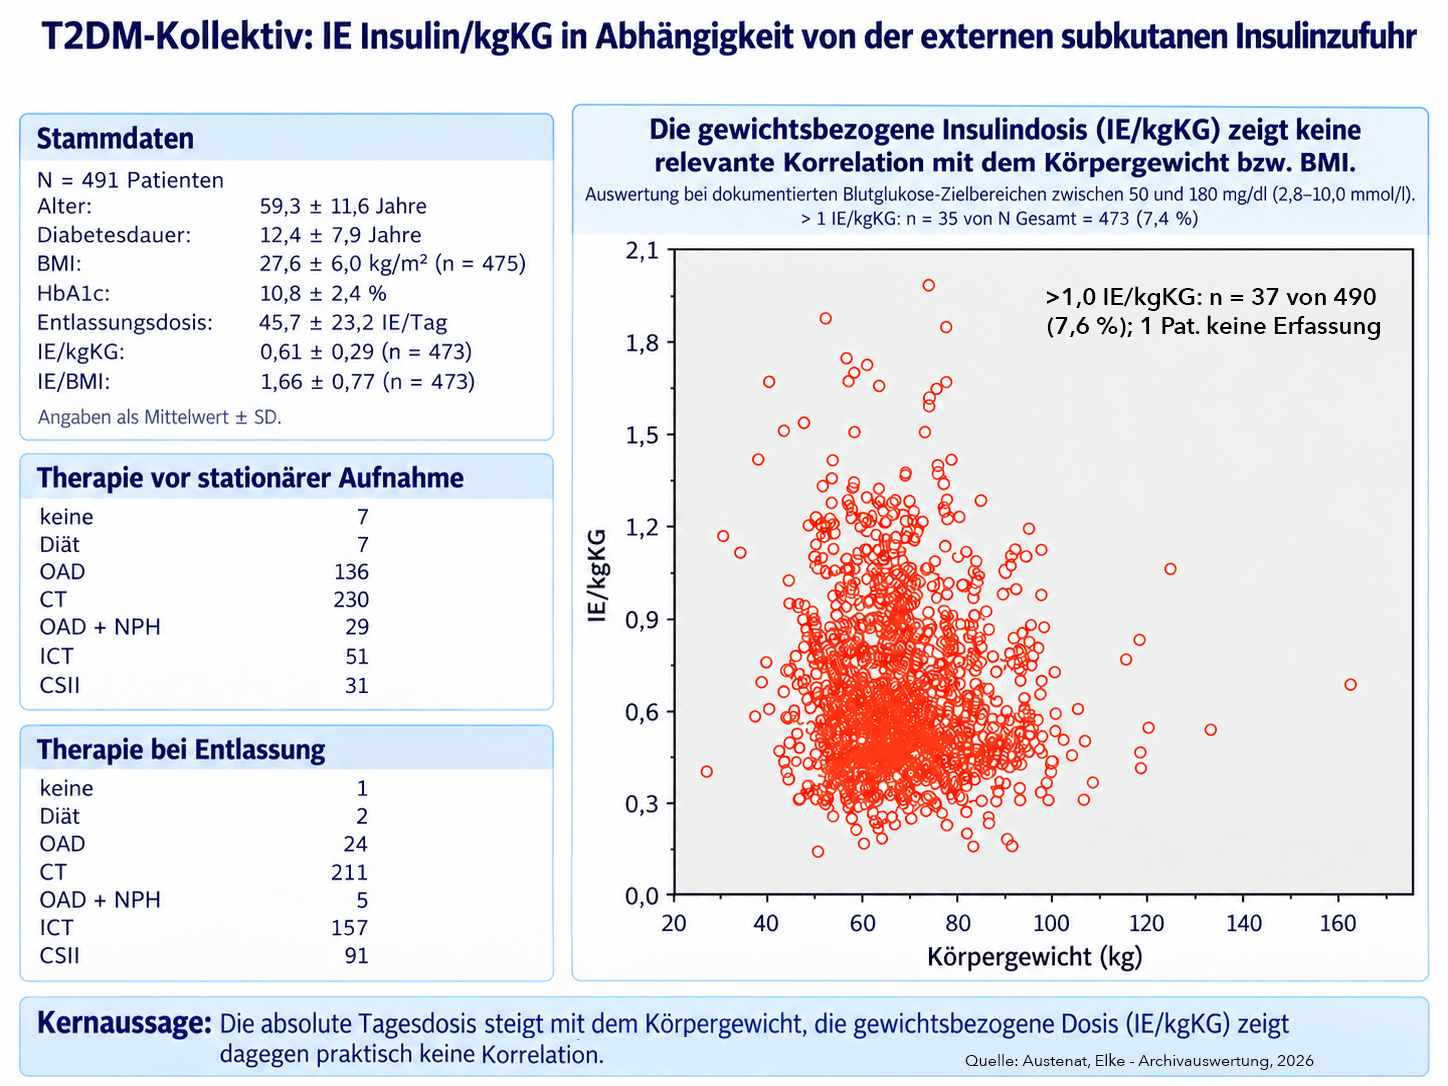
Bei der Umstellung auf eine Insulinzufuhr über die Bauchhöhle (intraperitoneal) konnte der Insulinbedarf auf 10% bei normnahen Blutglukosewerten gesenkt werden. Keine Insulinresistenz. Auch Vergleiche von Insulineinheiten pro Kilogramm Körpergewicht zwischen T1DM und T2DM Patienten zeigen, da ist kein Unterschied und die täglichen Insulindosen zur Erreichung eines normnahen Blutglukoseverlaufes sind nicht abhängig vom Körpergewicht. Ich habe über 1000 archivierte Patienten ausgewertet, die in der Diabetes-Nachtklinik, einer teilstationären Diabetesbetreuung unter individuellen realen Lebensbedingungen aufgrund ihrer Stoffwechselentgleisung von den behandelnden Hausärzten überwiesen worden sind. Die Diabetesdauer betrug in beiden Gruppen > 10 < 14 Jahren. Die mittleren Gewichtsbezogenen Insulintagesdosierungen waren, wie die Abbildung verdeutlicht, ähnlich und lagen bei der Mehrzahl der Patienten um 0,6IE/kgKG.
„Insulinresistenz“ als Fehldeutung des Insulinbedarfs.
Links zeigt der Wechsel auf kontinuierliche intraperitoneale Insulininfusion bei Typ-2-Diabetes eine Reduktion des Insulinbedarfs um 91 %. Derselbe Mensch benötigte nach Änderung des Applikationsweges wieder eine physiologische Insulindosis.
Rechts zeigt eine CSII-Auswertung von 968 Patienten, dass das Körpergewicht nicht mit dem basalen Insulinbedarf korreliert.
Damit wird die Gleichsetzung von hohem Insulinbedarf, Körpergewicht und „Insulinresistenz“ klinisch widerlegt. Entscheidend sind Insulinweg, Kinetik, Resorption und Regelkreisführung — nicht ein abstraktes Resistenzetikett.
Bei erwachsenen Patienten mit einem absoluten Insulinmangel (T1DM) gilt ein Gesamtbedarf von 0,4 bis 1,0 IE/kg KG pro Tag als normaler physiologischer Erhaltungsbereich20).
Bei Kinder und Jugendlichen kann der tägliche Insulinbedarf durchaus wechseln. In Abhängigkeit zu den entsprechenden Wachstumsphasen wird der bedarf zwischen 1,2 bis 2,0 IE/kg KG angegeben. Das gilt auch für die Schwangerschaft .21)
Ich komme in einem gesonderten Artikel darauf zurück.
Nur beim T2DM werden die Angaben diffus. Bei der postulierten Insulinresistenz werden scheinbar willkürliche Grenzen vorgegeben. So gelten bei einer reinen basalen Insulinapplikation 0,5IE/ kg KG als normal. Warum nicht die gleichen Kriterien wie bei Typ-1-Diabeteserkrankten=? Ach ja, es gilt ja die postulierte Insulinresistenz mit einem Wert zu beweisen. Daher spricht man auch, wenn die basale Insulingabe höher ist von sogenannter „Overbasalisation“. Das heißt umgangssprachlich, der Körper würde über die Gebühr mit einer basalen Insulinmenge von außen „zugedröhnt“.
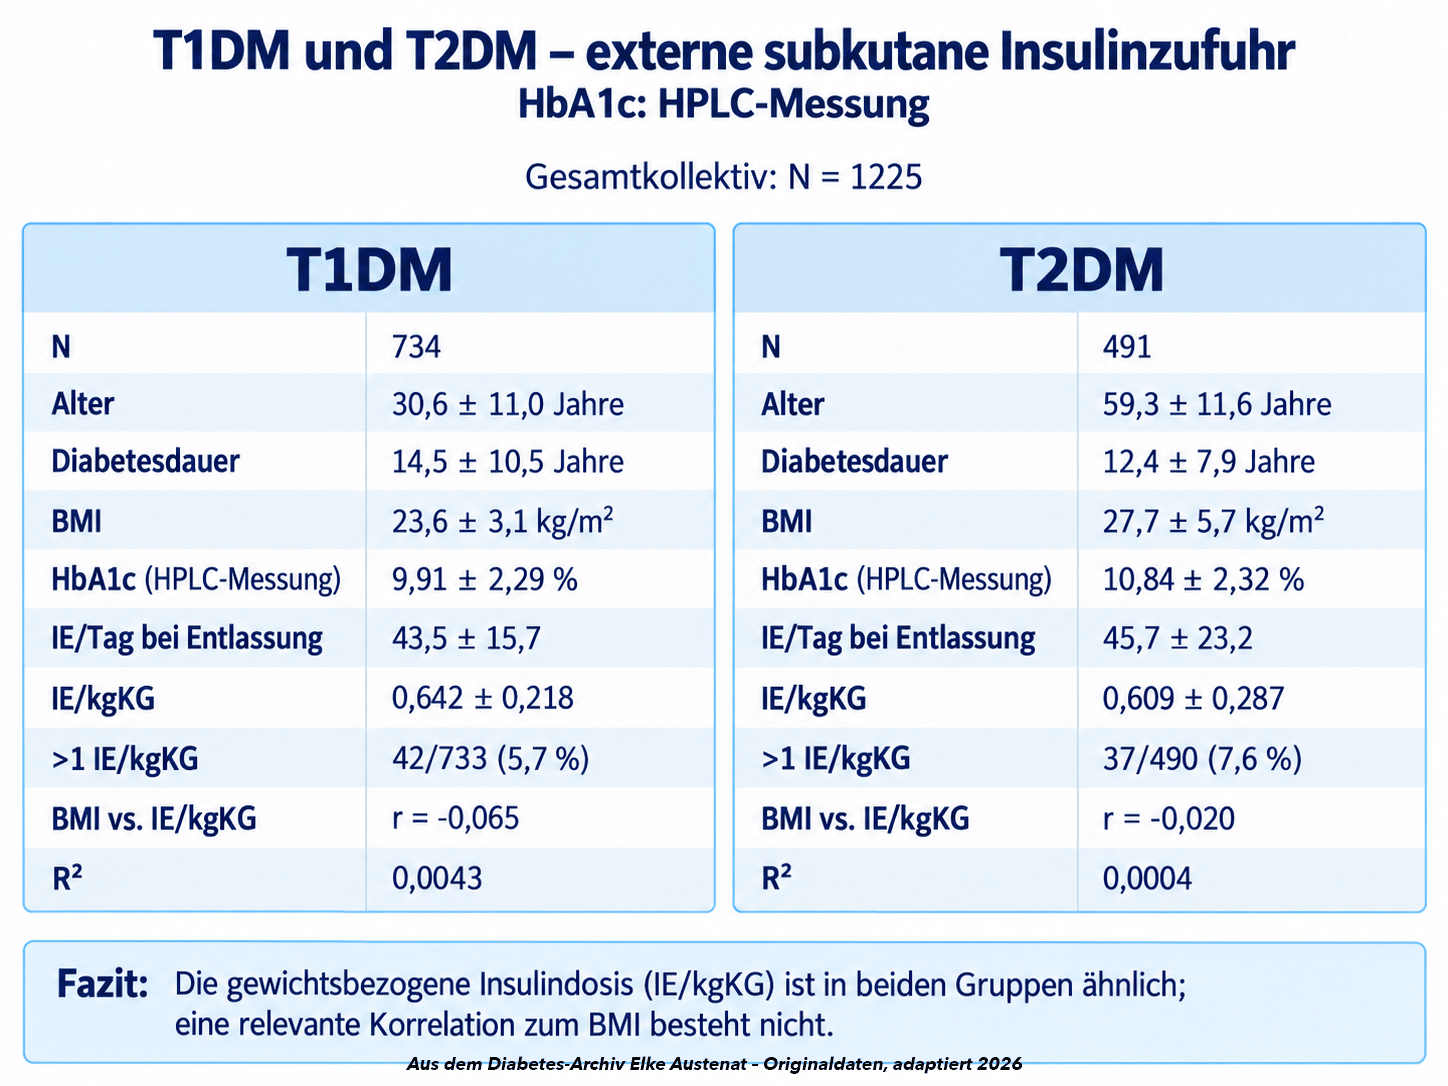
Vergleich der Insulindosierungen bei Patienten mit Typ-1-Diabetes (n = 734) und Typ-2-Diabetes (n = 491). Trotz deutlicher Unterschiede in Alter, BMI und HbA1c waren die mittleren gewichtsbezogenen Insulindosierungen bei Entlassung ähnlich (T1DM: 0,642 ± 0,218 IE/kgKG; T2DM: 0,609 ± 0,287 IE/kgKG). Eine Dosierung über 1 IE/kgKG war in beiden Kollektiven selten (5,7 % bzw. 7,6 %).
Wenn die basale + preprandiale Insulinzufuhr, also zusätzlich zum basalen Insulin ein Mahlzeiten-Insulin verordnet worden ist, sollen 0,8 IE/kgKG als Schwellenwert angesehen werden. Dann wird aufgrund der behaupteten Insulinresistenz empfohlen, nicht die Insulinmenge individuell anzupassen und zu erhöhten, sondern besser GLP1-Analoga und/ oder SGLT2-Hemmer zu verordnen.
Gewichtsbezogene Insulindosis (IE/kg Körpergewicht) bei Patienten mit Typ-2-Diabetes in Abhängigkeit vom Körpergewicht. Dargestellt sind dokumentierte Entlassungsdosierungen bei stationärer Behandlung (N = 491; auswertbare Dosisangaben n = 473). Die gewichtsbezogene Insulindosis zeigt im untersuchten Kollektiv keine ausgeprägte Abhängigkeit vom Körpergewicht. Eine Dosierung über 1 IE/kgKG fand sich bei 37 von 490 Patienten (7,6 %).
Aber wie die Abbildung BMI und gewichtsbezogene Insulindosis bei repräsentativen Kollektiven von T1DM versus T2DM belegt, liegen die Tagesdosen bei T2DM um 0,6IE/kgKG und damit nicht wesentlich anders als bei insulinmangeldiabetes (T1DM).
Diese Ergebnisse widersprechen der pauschalen Vorstellung, dass Patienten mit T2DM aufgrund ihres höheren BMI zwangsläufig wesentlich höhere gewichtsbezogene Insulindosen benötigen. Die Insulinresistenz ist folglich eine Mär, eine Fabel, um betroffene Patienten zu einem Dauerprofitablen Geschäft zu machen.
Es ginge auch anders.
Frühzeitige Insulintherapie ist der Behandlung mit Tabletten überlegen. Die Untersuchungen dazu gibt es schon sehr lange.
Bezeichnet bei T1DM als sogenannter Memory-Effekt in der DCCT-Studie oder Honeymoon-Phase oder Remissionsphase, in der UKPDS-Studie bei T2DM als legacy-Effect deklariert. Es konnte nachgewiesen werden, dass T2DM, sofern sie bei Manifestation mit Insulin behandelt werden, längerfristig keine Medikation benötigen, da sie eine signifikant längere Remissionsphase = Wiederherstellungsphase eigener, ausreichender Insulinfreisetzung bei normnahen Blutglukosewerten landen.22) Hier sind lediglich 2 der ersten Studien dargestellt. Weitere Untersuchungen23) sind erfolgt und belegen diese intermittierenden Remissionsphasen. Ohne Zweifel ist das eine zeitlich begrenzte Remission.
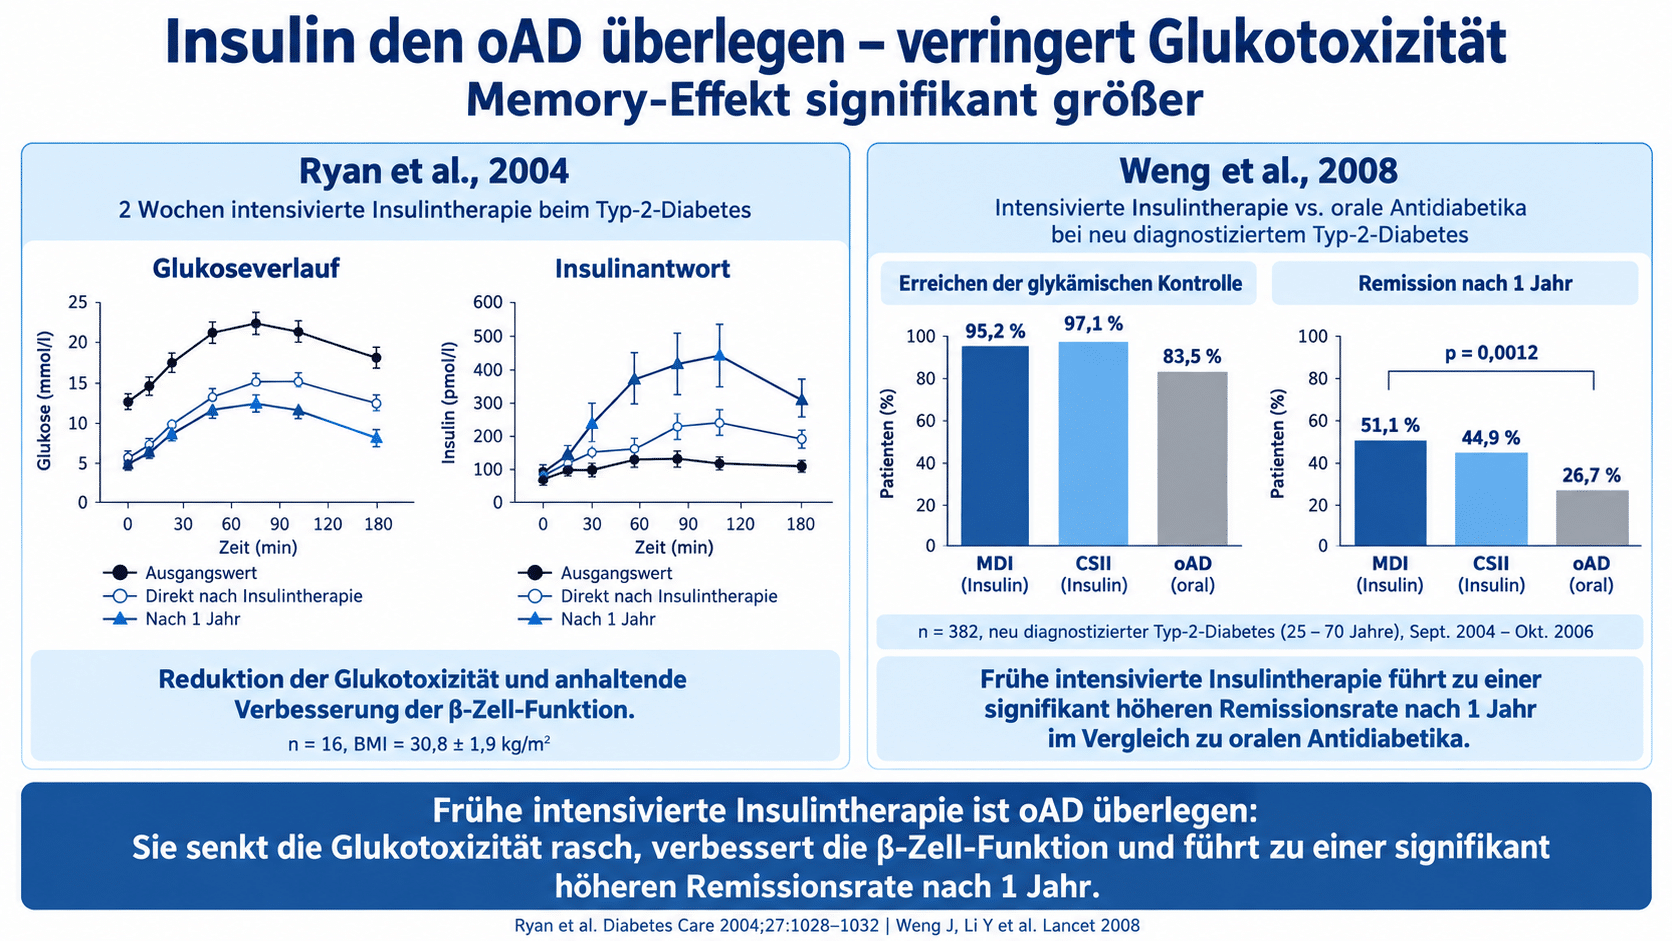
Frühzeitige intensivierte Insulintherapie bei Typ-2-Diabetes: Reduktion der Glukotoxizität und anhaltende Verbesserung der β-Zell-Funktion. Links (Ryan et al., 2004): Nach zweiwöchiger intensivierter Insulintherapie bei Patienten mit Typ-2-Diabetes (n = 16) zeigten sich eine deutliche Verbesserung der Glukosetoleranz und eine gesteigerte endogene Insulinantwort. Die positiven Veränderungen waren auch ein Jahr nach der Intervention nachweisbar.
Rechts (Weng et al., 2008): In einer randomisierten Studie mit 382 Patienten mit neu diagnostiziertem Typ-2-Diabetes erreichten 95,2 % unter multiplen Insulininjektionen (MDI), 97,1 % unter kontinuierlicher subkutaner Insulininfusion (CSII) und 83,5 % unter oralen Antidiabetika (OAD) die angestrebte glykämische Kontrolle. Nach einem Jahr betrugen die Remissionsraten 51,1 %, 44,9 % beziehungsweise 26,7 % (p = 0,0012).
Schlussfolgerung: Eine frühzeitige, zeitlich begrenzte intensivierte Insulintherapie kann die Glukotoxizität rasch reduzieren, die β-Zell-Funktion verbessern und eine über die aktive Behandlung hinaus anhaltende Phase guter glykämischer Kontrolle beziehungsweise Remission ermöglichen.
Man darf nicht vergessen – Diabetes mellitus ist eine chronische, den Menschen lebenslang begleitende Erkrankung, die aus vielfältiger Überforderung rezidivierend zur Dekompensation (Entgleisung der Blutglukosehöhe führen kann). Dennoch bleibt, dass die Insulintherapie der oAD -Therapie vorzuziehen ist. Ich nenne das seit Jahren – eine intelligente Insulintherapie (iIT) – dazu gesondert im Therapieartikel.
Seit mindestens 20 Jahren gibt es zusätzlich die Option der kontinuierlichen interstitiellen Glukosemessung (CGM), seit vielen Jahren sogar mit der Insulinabgabe gekoppelt (closed loop system), so dass Zwangshandlungen im Normalfall entfallen bzw. durch die Kontrolle der Blutglukose auch das Essen angepasst werden kann.
Bekanntermaßen kann niemand die Höhe der Blutglukose weder riechen noch schmecken. Maximal ein schneller Anstieg oder bedrohlicher Abfall lässt sich an Symptomen erahnen oder festmachen. Empfehle dazu unseren kurzen Film „Hypo“, da Glukosewerte unterhalb des physiologisch notwendigen, zu lebensbedrohlich akuter Komplikation führt.
Daher ist eine der Grundvoraussetzungen für eine erfolgreiche, gefahrenfreie Stoffwechselkontrolle, dass jeder Diabeteserkrankte, unabhängig vom Diabetestyp, die Blutglukoseselbstkontrolle ermöglicht wird, um individuell Art der Ernährung, die Kalorienzufuhr, Bewegung und Kinetik des Antidiabetikums aufeinander abstimmen zu können.
Insulin macht nicht dick
Kommen wir zu einem der letzten Argumente der „Insulin ist gefährlicher als die von uns empfohlenen Medikamente“-Vertreter, dass Insulin angeblich dick machen würde. Auch dieses Argument ist absolut haltlos.
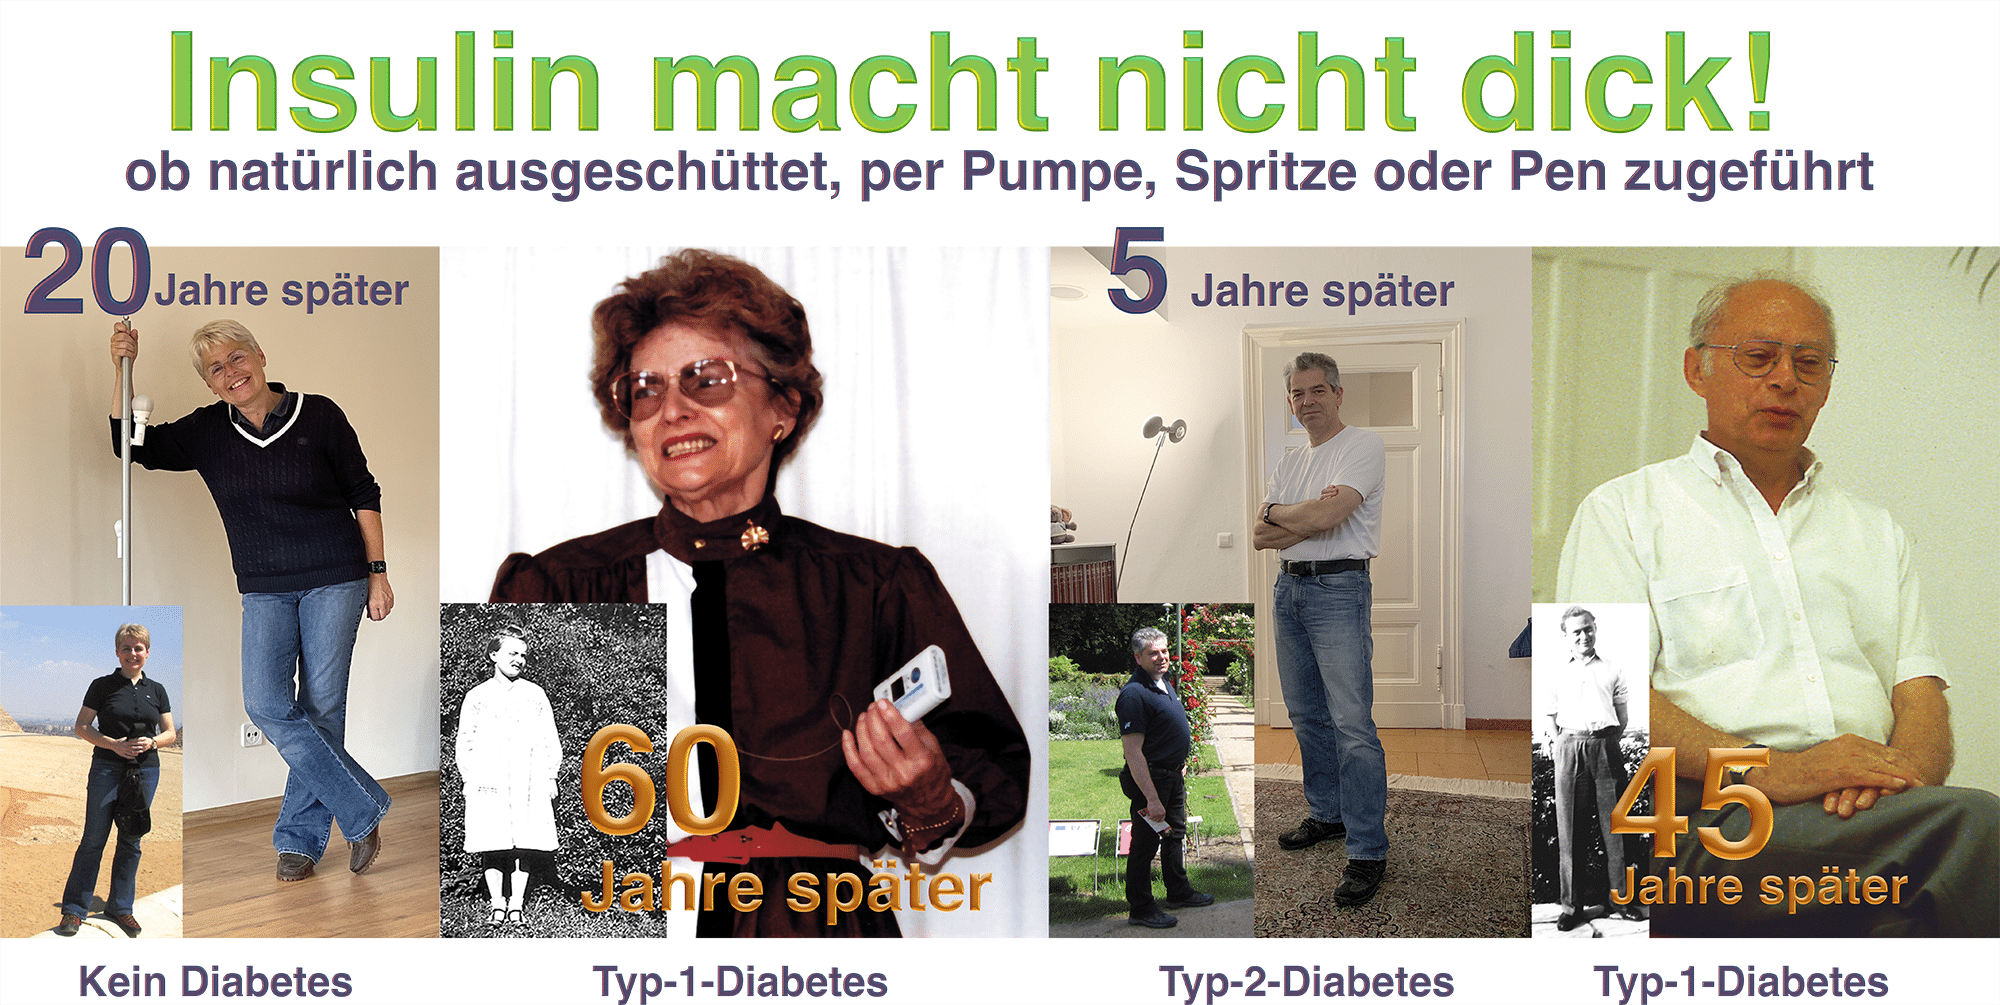
Jeder Nichtdiabetiker schüttet Insulin aus. Und, sofern er nicht mehr Nahrung zu sich nicht als er verbraucht, wird er auch nicht dick. Insulinmangel-Diabetes-Erkrankte (T1DM) benötigen von außen, also der künstlichen Insulinzufuhr, um Überleben zu können. Sofern sie nicht hemmungslos essen und das von außen zugeführte Insulin in seiner Wirksamkeit (Kinetik) nicht korrekt bedienen, werden sie nicht übergewichtig.
Aus meinem umfangreichen Archiv habe ich einfach einmal drei Beispiele zusammengestellt in der Abbildung.
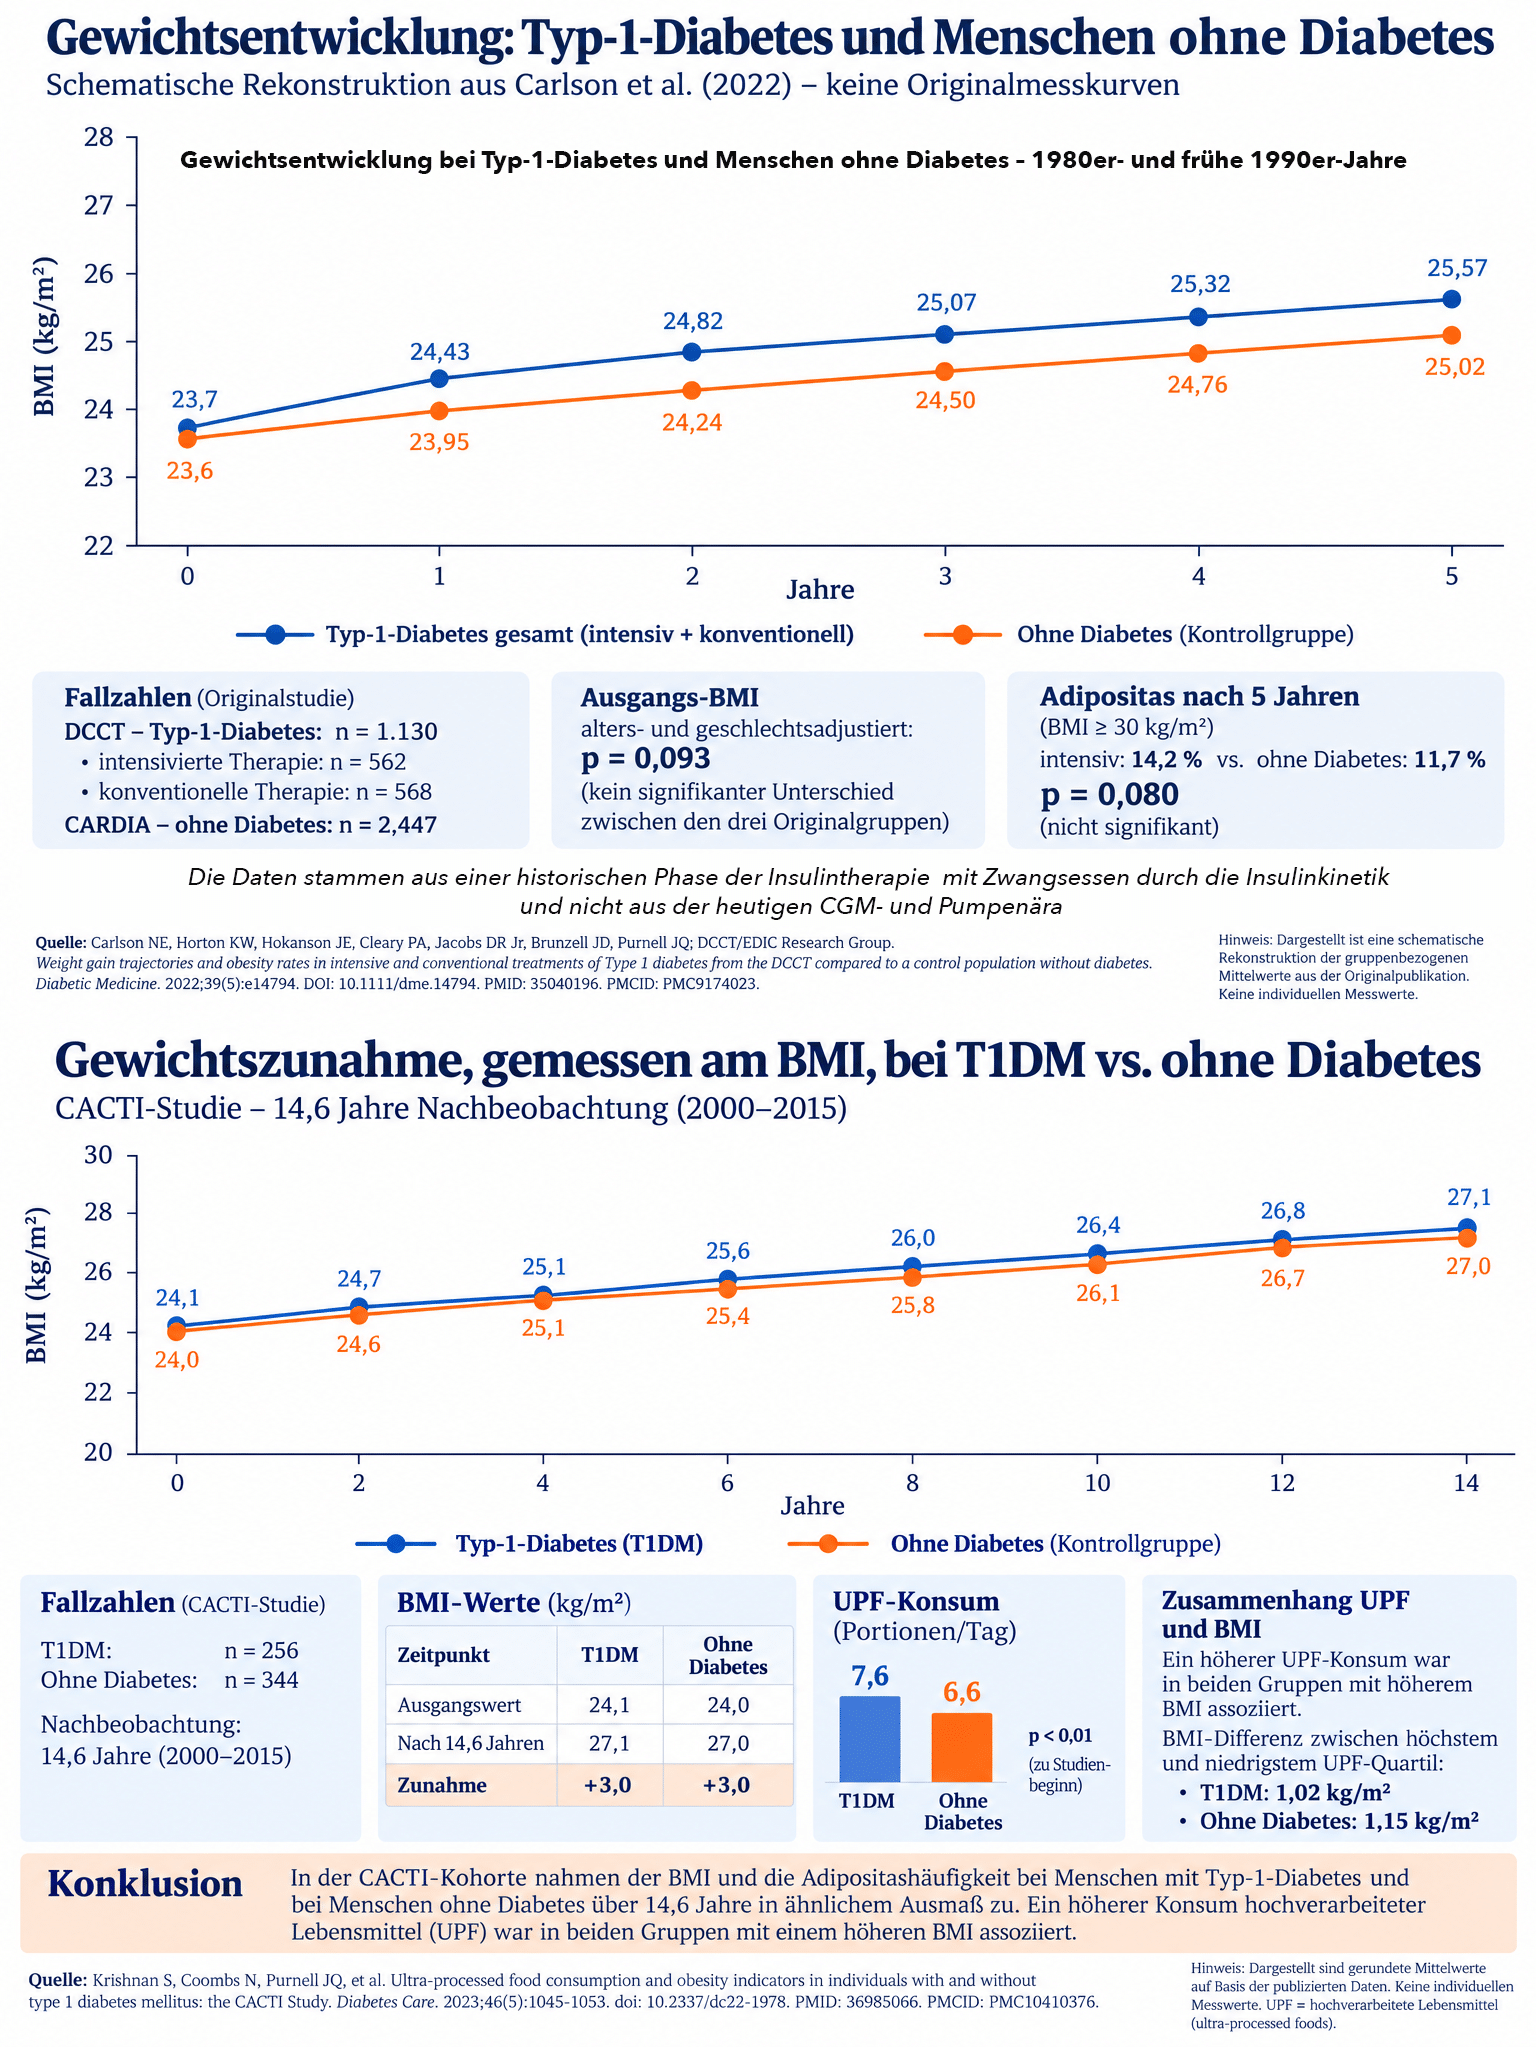
Aber das Wichtigste: Selbst übergewichtige Typ-2-Diabetes Erkrankte können unter Insulin abnehmen können, wenn das Insulin an eine hypokalorische Nahrungszufuhr angepasst wird, wie Beispiel 3 auf der Abbildung „Insulin macht nicht dick“ belegt. Die Historie und die Statistiken belegen, Typ-1-Diabetes Erkrankten sind in der Regel nicht dick, es sei denn, sie essen mehr als sie verbrauchen. Selbst Untersuchungen, die belegen, dass bei T1DM über viele Jahre eine Gewichtszunahme nachweisbar ist, erklären, man wisse nicht warum. Dennoch zeigen Vergleichsuntersuchungen von Menschen mit T1DM und Nichtdiabetikern eine ähnliche langfristige Gewichtsentwicklung. Darüber hinaus ist ein höherer Konsum ultrahochverarbeiteter Lebensmittel (UPF) in beiden Gruppen mit einem höheren BMI assoziiert.
Man kann diese Binsenweisheit nicht oft genug wiederholen: Insulin zur richtigen Zeit, in der richtigen Menge am richtigen Ort macht weder Nicht-Diabetiker dick, noch Diabeteserkrankte übergewichtig. Es ist schlicht die Überalimentierung, die in der westlichen Welt zum Standard in der Moderne geworden ist.
Vom letzten Märchen
In jedem Märchen steckt auch ein Körnchen Wahrheit. Hier für die Begründung der Insulinresistenz lautet die Wahrheit, das Fettgewebe ist entzündet. Das ist absolut korrekt. Aber das ist leider nicht die Ursache, warum das Insulin schlecht wirkt. Der kanadische Nephrologe – Dr. Jason Fung – geht sogar so weit in seinem Buch „The Diabetes Code: Prevent and Reverse Type 2 Diabetes Naturally”24) , dass das Spritzen von Insulin bei T2DM so sei, als würde man mit Gewalt noch mehr Kleidung in einen ohnehin schon platzenden Koffer (die Zelle) pressen. Insulin zu verordnen senke zwar den Blutzucker im Blutkreislauf, mache die Zelle selbst aber noch resistenter. Fung vertritt die These, dass eine Senkung der Insulinspiegel die Insulinresistenz vermindere und dadurch Typ-2-Diabetes „umkehrbar“ werde.25) Leider Kennt der Kollege Fung offensichtlich nicht den Inhalt des Koffers. Aber das nur nebenbei.
Da sind wir schon beim Typ-2-Diabetes (T2DM), der überlastig übergewichtig, adipös ist. Folglich wurde die Hypothese aufgestellt, dass bei dicken Menschen mit Hyperglykämie, der Kasus knacktus im Fettgewebe liegen muss. Man postulierte die „adipositasassoziierte Insulinresistenz“, hervorgerufen durch eine seit den 1990er Jahren nachgewiesene chronische Entzündung des Fettgewebes26) , sei fortan als wichtige kausale Ursache der Abwehr gegen Insulin anzusehen. Folglich schien es logisch, dass sich die Forschung vorrangig auf das Fettgewebe stürzte. Bei übergewichtigen Nagern zeigte sich immer deutlicher: Im Fettgewebe sammeln sich vermehrt Makrophagen – die „Aufräumpolizei“ des Immunsystems. Dabei steigt die Produktion entzündungsfördernder Zytokine, und das Fettgewebe gerät in einen chronisch entzündlichen Zustand.27) Die Entzündung hat zunächst eine Aufräum- und Umbaufunktion: Überlastete oder geschädigte Fettzellen werden markiert, Makrophagen wandern ein, räumen Zellreste ab und fördern den Gewebeumbau. Wird dieser Zustand chronisch, entsteht daraus eine dauerhafte Entzündungsquelle.
Schema zu Glykämie, Fettgewebe und Makrophagen: Normoglykämie begünstigt den M2-Zustand, Hyperglykämie den M1-Zustand mit proinsulin-/insulinproduzierenden Makrophagen; bei sinkendem Blutzucker erfolgt die Rückkehr zum M2-Muster.
Kurz gesagt: der Schlingel ist nicht „das Fettgewebe“ an sich, sondern ein überlastetes, dysfunktionales – besonders viszerales – weißes Fettgewebe.
Es wird postuliert: bei vielen Menschen mit Adipositas entwickelt es eine chronische, niedriggradige Entzündungsreaktion. Entzündunsbotenstoffe wie Zytokine, Chemokine oder Adipokine können die Insulinsignalübertragung im Fettgewebe, in Leber und Muskulatur beeinträchtigen; dadurch kann die Insulinwirkung sinken und langfristig der Blutzucker ansteigen. Die Fettgewebsentzündung wird als wichtiger möglicher Treiber und Verstärker beschrieben, ist aber nicht die alleinige oder bei allen Betroffenen die primäre Ursache der mangelnden Insulinwirkung. Der gesamte Fettstoffwechsel sei der Teufel – Fettgewebsausbreitungen und damit Störungen innerhalb des sich selbstverstärkenden Stoffwechselkreislaufes,erhöhte Fettwerten im Blut. Das Fettgewebe rufe sogar um Hilfe. Übrigens, ohne abweichen zu wollen, das machen Pflanzen auch – Hilferufe aussenden, wenn sie in Not sind.
Die Seifenblase „Insulinresistenz“ ist geplatzt
Ein Slapstick in der Medizingeschichte und medizinischen Forschung. Ausgerechnet dem kanadischen Nierenspezialisten Dr. Fung wird 2026 aus der Grundlagenforschung anhand von Nierenzüchtungen bewiesen, dass Fett nicht der Auslöser einer Entzündung ist.28) Die Schlussfolgerung liegt auf der Hand: Bauchfett ist nicht der primäre Auslöser der von der Pharma gehypten „Resistenz“ gegen Insulin!
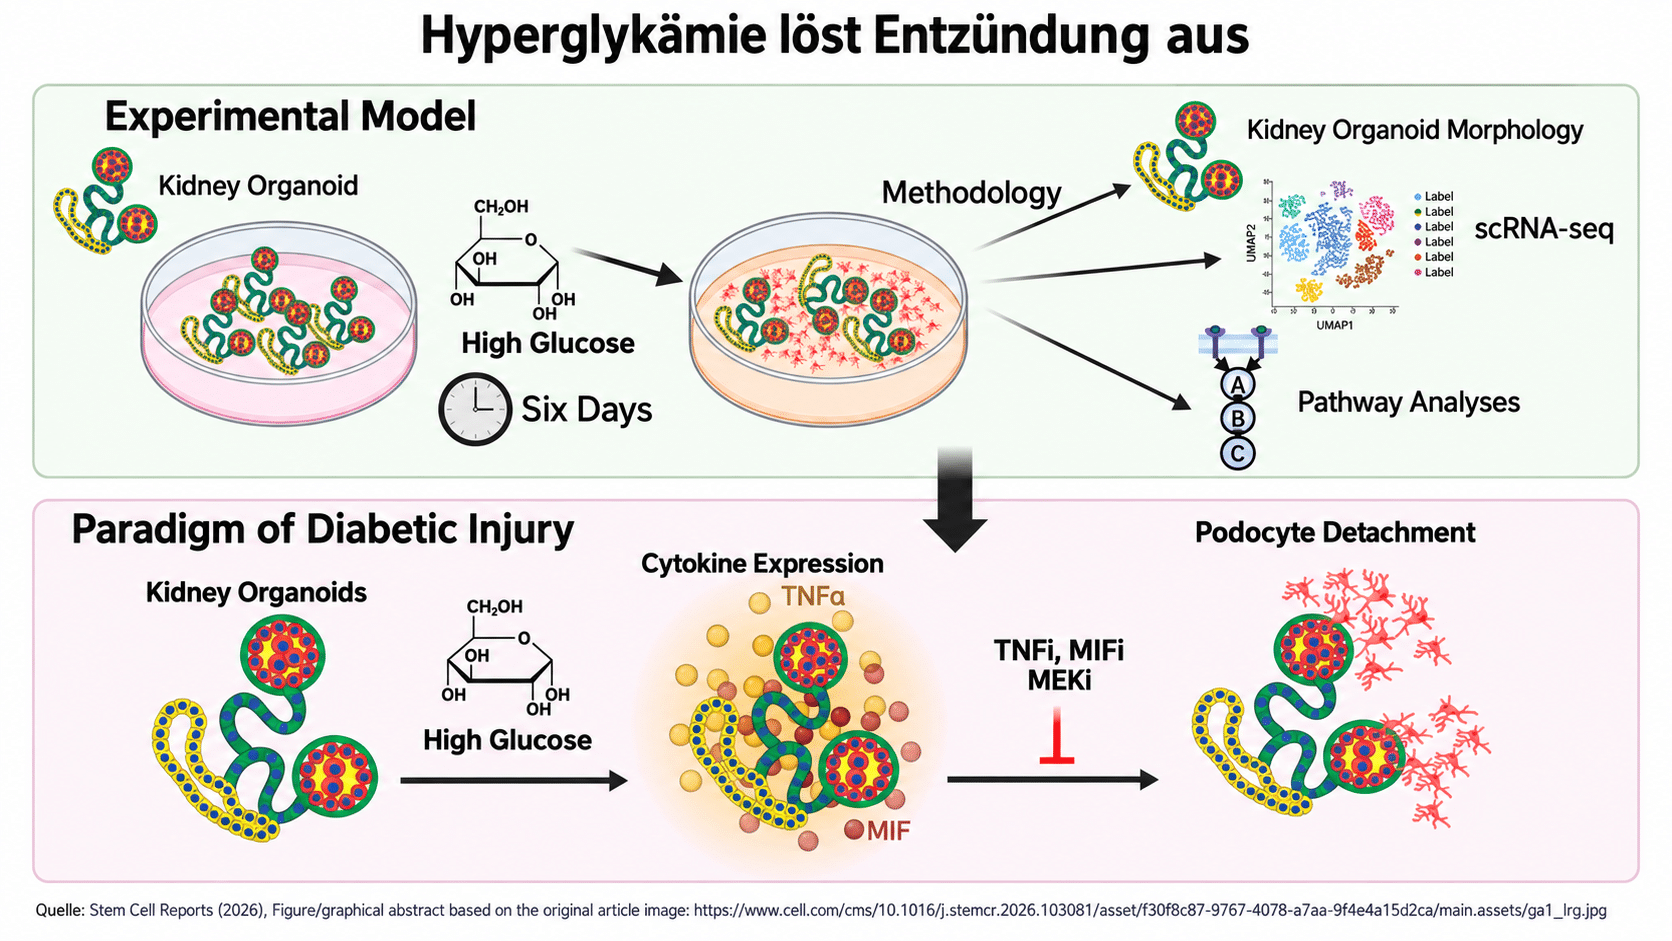
Kernaussage der Arbeit aus der Stammzellforschung: Hyperglykämie ist selbst ein Schadensfaktor – auch ohne Fettgewebe. Erhöhte Glukose allein genügt, um Entzündung auszulösen. In einem aus Stammzellen gezüchteten Nierenorganoid – also einem künstlichen Nierenmodell ohne Fettgewebe – führte eine sechstägige Exposition mit hoher Glukose zu einer Entzündungsreaktion mit vermehrter Zytokinexpression (u. a. TNFα, MIF). In der Folge kam es zur Ablösung von Podozyten, hochspezialisierten Zellen des Nierenfilters. Dadurch wird die Filterfunktion der Niere verschlechtert: Eiweiße können vermehrt in den Harn gelangen (Albuminurie), und da Podozyten nur begrenzt ersetzt werden können, drohen Vernarbung der Nierenfilter und eine fortschreitende Einschränkung der Nierenfunktion – bis hin zu einer der häufigsten Ursachen für Dialysepflicht.
Denn: Nieren haben kein Fett. Die nachgewiesene Entzündung der Nieren wurde allein durch erhöht Blutglukose ausgelöst.
Noch einmal, um es auch wirklich zu verinnerlichen: Fett ist nicht der Auslöser des mangelnden Ansprechens auf subkutan verabreichtes Insulin. HOMA-IR, TyG und Taille-Hüft-Quotient beweisen keine Ursache. Sie sind indirekte Kenngrößen, keine unmittelbaren Nachweise eines bestimmten zellulären Mechanismus.
Das weiß man eigentlich schon sehr lange. Die Stammzellforscher haben nur das bewiesen, was bereits in „alten“ Lehrbüchern (hier 1997 2nd Edition) erfasst worden ist. Hyperglykämie ist ein eigenständiger pathophysiologischer Schadensfaktor ohne Fettsucht.29) Ohne Zweifel sind eine Fettstoffwechselstörung, Übergewicht oder bereits vorhandene Gefäßschäden durch Nachweis von Bremsen für das Auflösen des körpereigenen Gerinnselauflösungssystem (PAI-1= Plasminogen-Aktivator-Inhibitor Typ 1) – potenzierende Faktoren für die Entwicklung von Folgeerkrankungen. Aber sie sind nicht die Ursache.
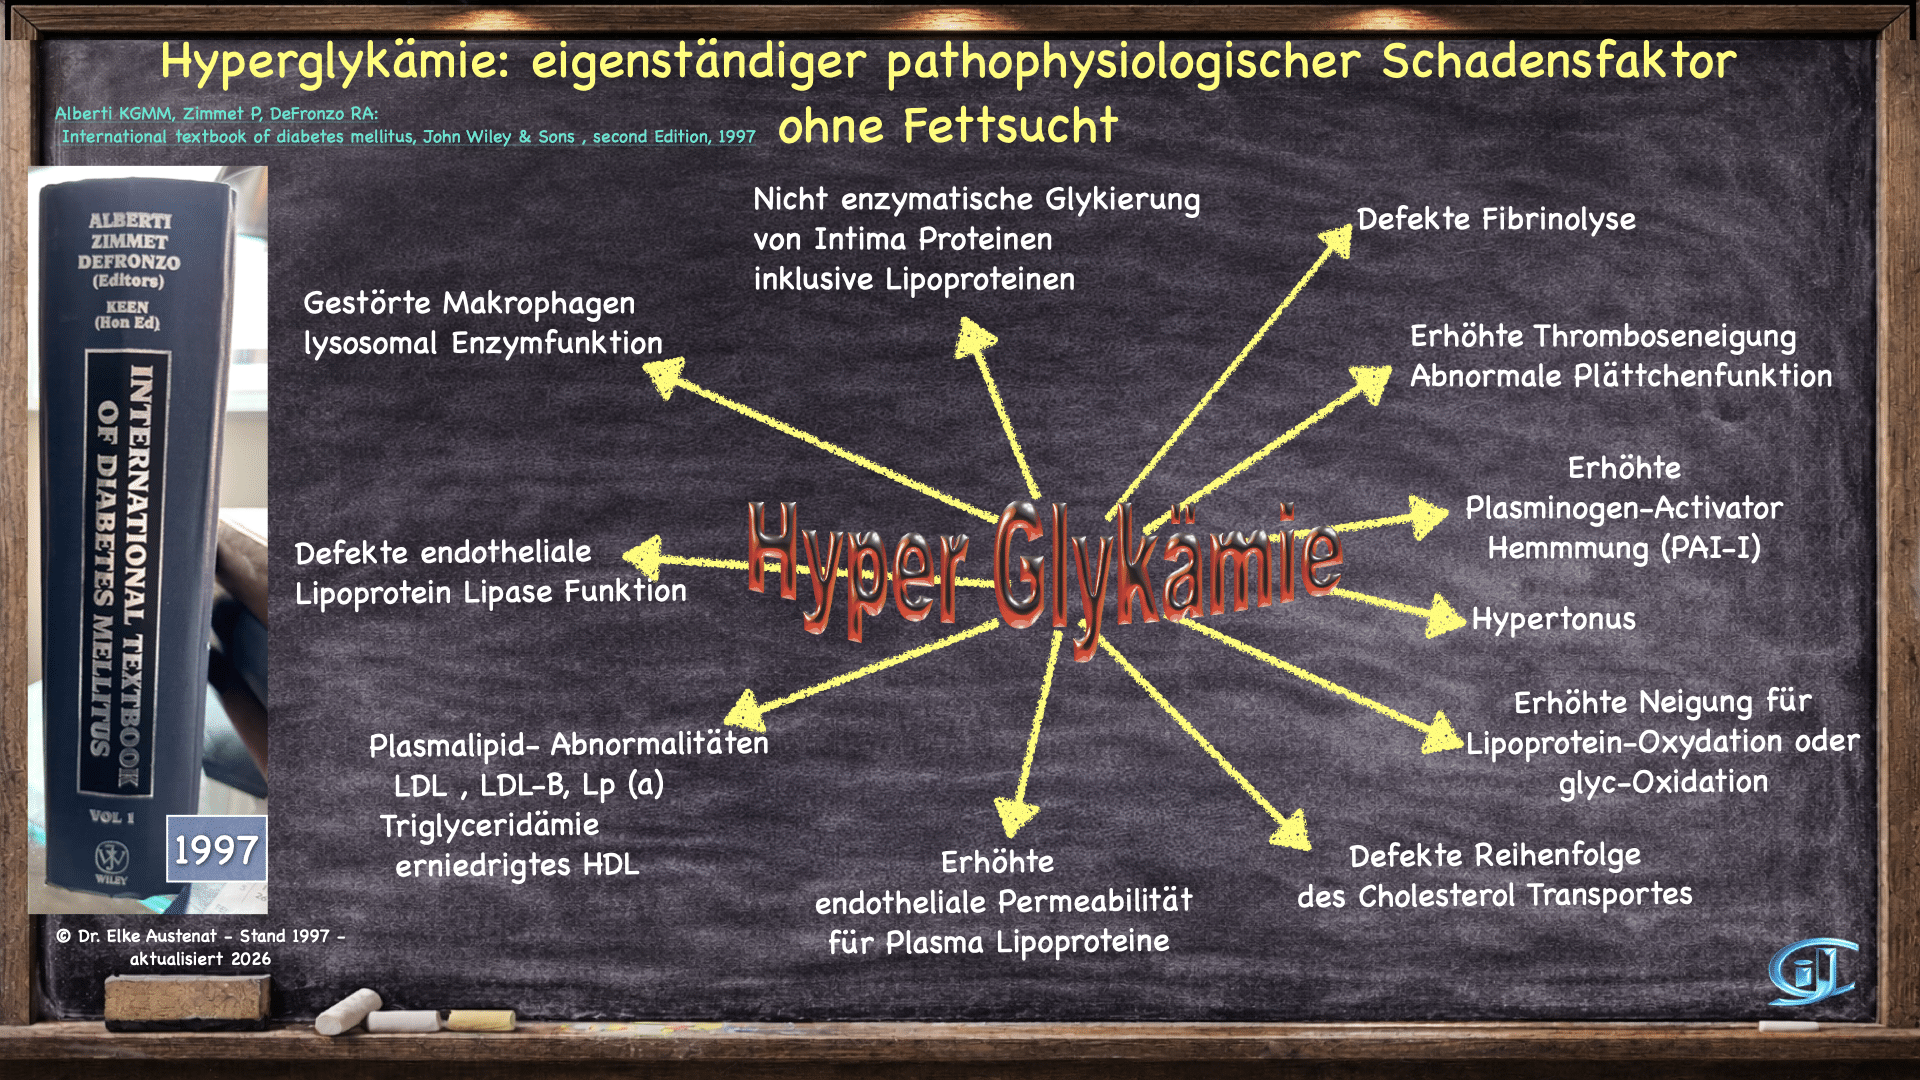
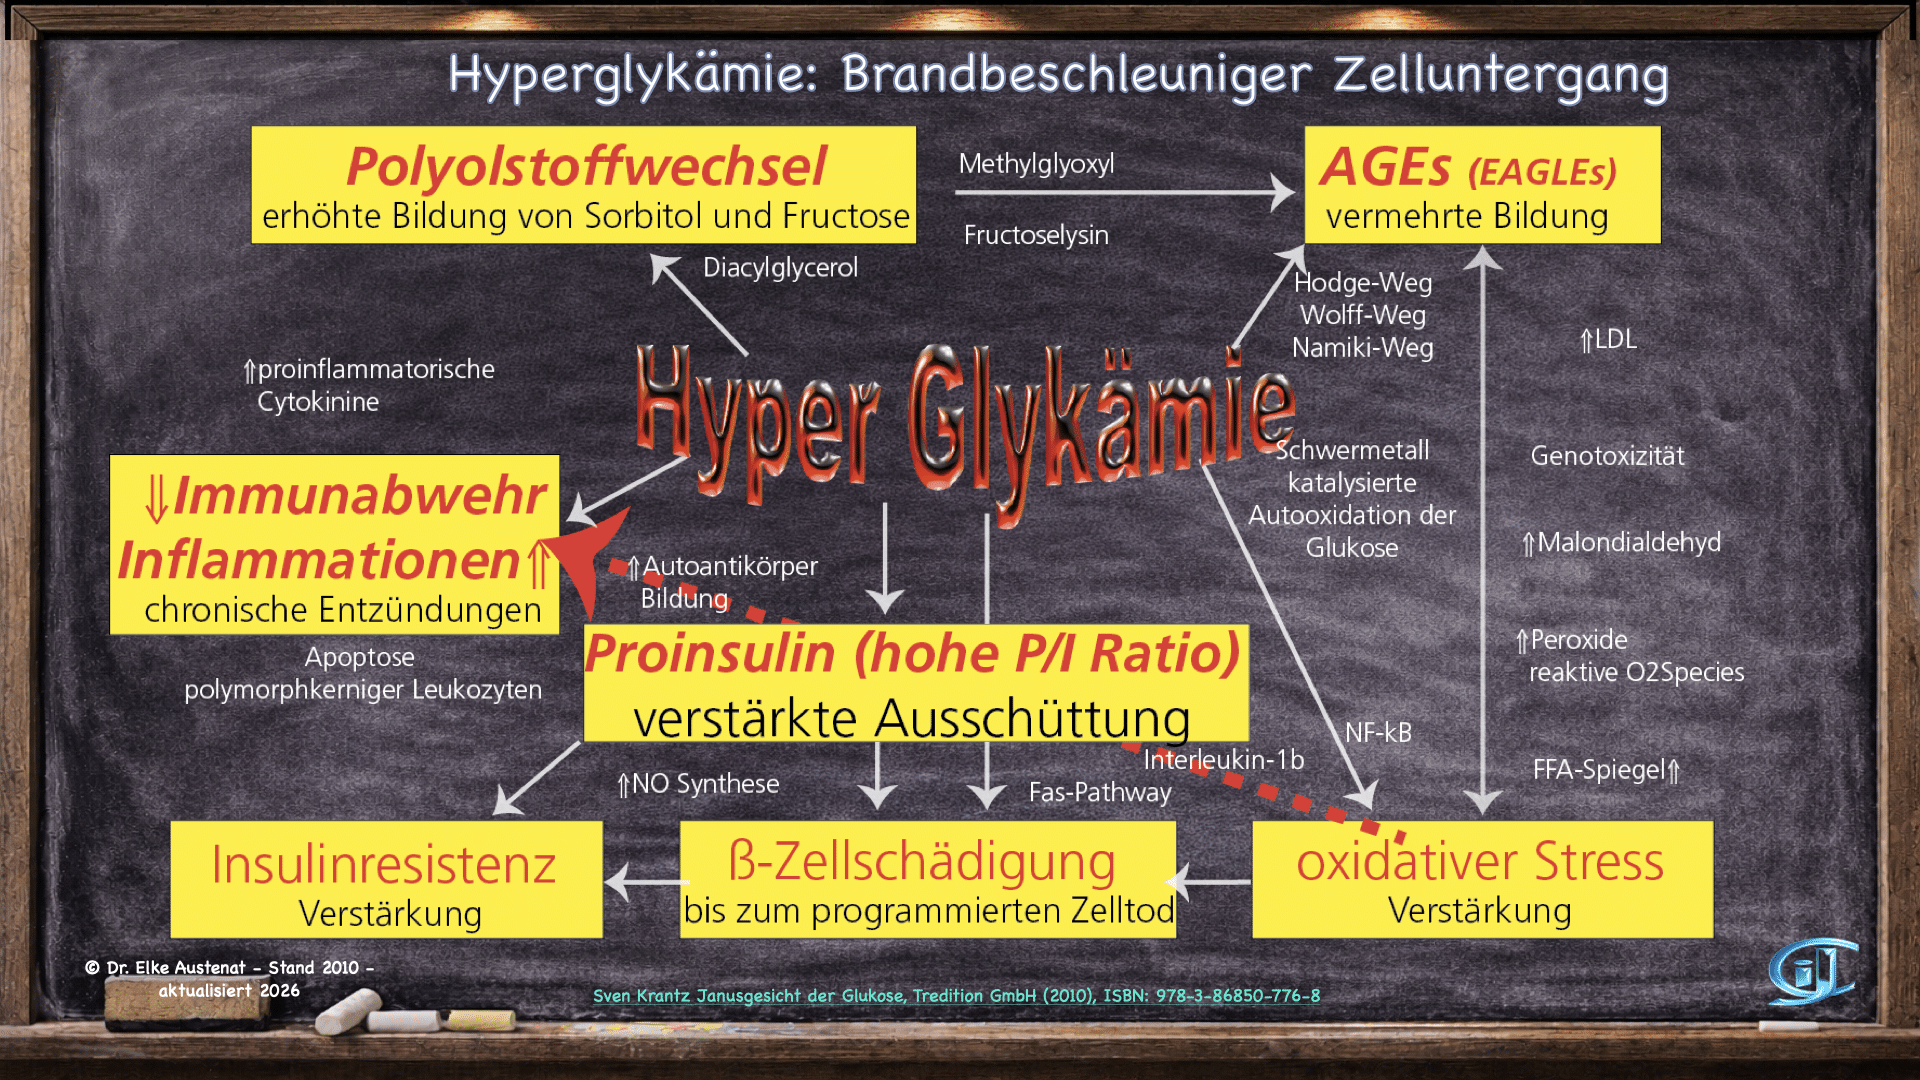
Noch trockener als die genannten Diabetesspezialisten legt der Chemiker Sven Krantz 2010 mit seinem Buch „Janusgesicht der Glukose“ die Zusammenhänge offen, über welche Wege die Hyperglykämie die Zellschädigung ankurbelt.30) Ich habe nur die wesentlichen Zusammenhänge aus dem staubtrockenen Biochemiebuch herausgezogen und präsentiere das seit vielen Jahren in meinen Vorträgen. Und dennoch. Die Kaste der „Insulinresistenz“ Befürworter verbleiben bei ihrem Credo: Fettgewebe ist der Teufel und nicht die beschriebene Überforderung der Beta-Zellen.
Der Mensch ist zu dick und hat einen großen Taillenumfang. Dieses innere Fett (viszeral) im Bauch ist höchst gefährlich, da es sich chronisch immer leicht entzündet. Aufgrundessen kann Insulin nicht mehr wirken, da es Signale zur Öffnung der Zelle nicht mehr senden kann. Wird Insulin zusätzlich verabreicht mittels einer Insulintherapie, kann sich der Zustand noch verschlimmern. Ein Grund dafür ist, das Insulin von Außen zugeführt dick macht. Also mit einfachen Worten: Insulin verursacht eine Insulinresistenz. Darum muss es bei einem relativen Insulinmangel, auch Typ-2-Diabetes genannt, unbedingt im Normalfall vermieden werden. In Deutschland erhalten Ärzte sogar eine „Deeskalationsprämie, wenn sie Patienten auf ein anderes Mittel umstellen. Das können Blutzuckersenkende Pillen wie Metformin, die Basispille, sein oder ein Pille, die den Zucker über die Niere ausscheidet (SGLT2-Hemmer), wenn die Nierenschwelle überschritten ist bzw. seit neuestem GLP1-Analoga (die Hollywood-Spritzen wie Ozempic®) auch in Kombination mit einem GIP-Mimetikum (Beispiel Mounjaru®). Das entspricht den aktuellen Leitlinien zur Behandlung eines Typ- 2-Diabetes, natürlich immer unter dem Hinweis, dass der Lebensstil geändert werden soll und der betroffene sich mehr bewegt. Die WHO spricht sogar beim Taillenumfang von einem obligatorischen klinischen Messparameter zur Insulinresistenz- und Risikobeurteilung. Die Empfehlung den Taillenumfang als Routinemessung und Vitalzeichen in der medizinischen Praxis zu etablieren gipfelt dann in einer Arbeit aus dem Jahr 2020, 31) und wird 2025 mit der Messung von nüchternen Fettwerten und Nüchtern BG (den Triglyceriden multipliziert mit der Nüchtern-Blutglukose) mit dem Body-Mass-Index multipliziert – oder, mit dem Taillenumfang und schnupps gilt die Insulinresistenz als bewiesen.
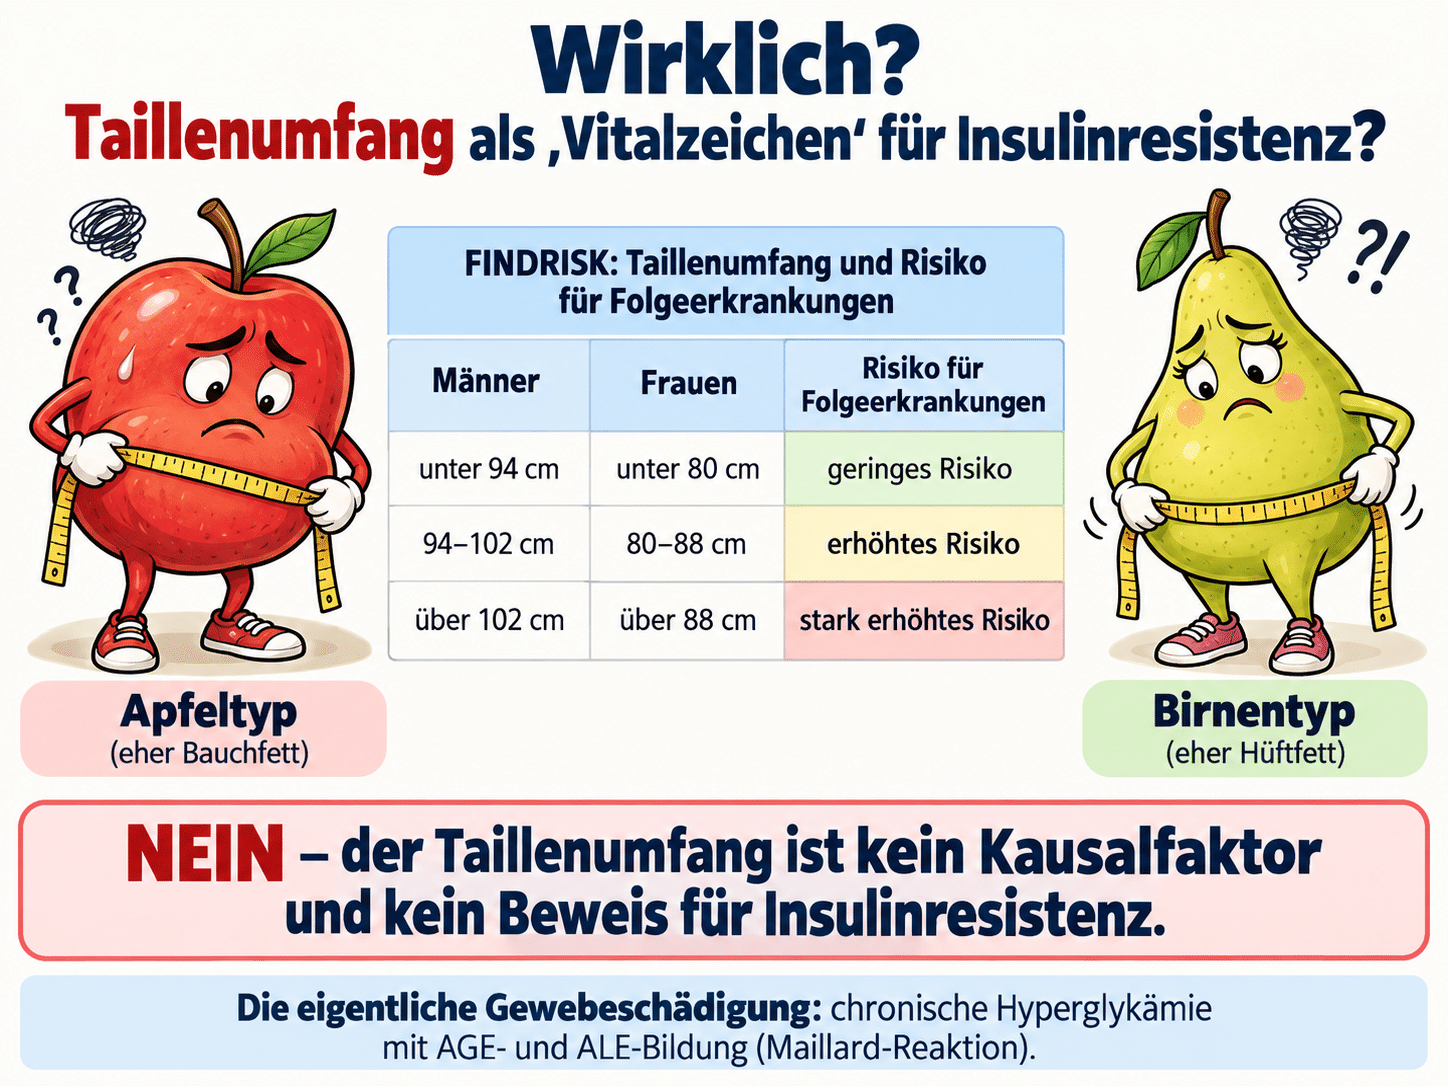
WHO – intern – 2008/2011: Glukoseintoleranz, gestörte Glukosetoleranz, Typ-2-Diabetes und/oder Insulinresistenz, zusammen mit mindestens zwei der folgenden Komponenten – darunter abdominelle Adipositas (Taillen-Hüft-Quotient > 0,90 bei Männern, > 0,85 bei Frauen oder BMI > 30 kg/m²)
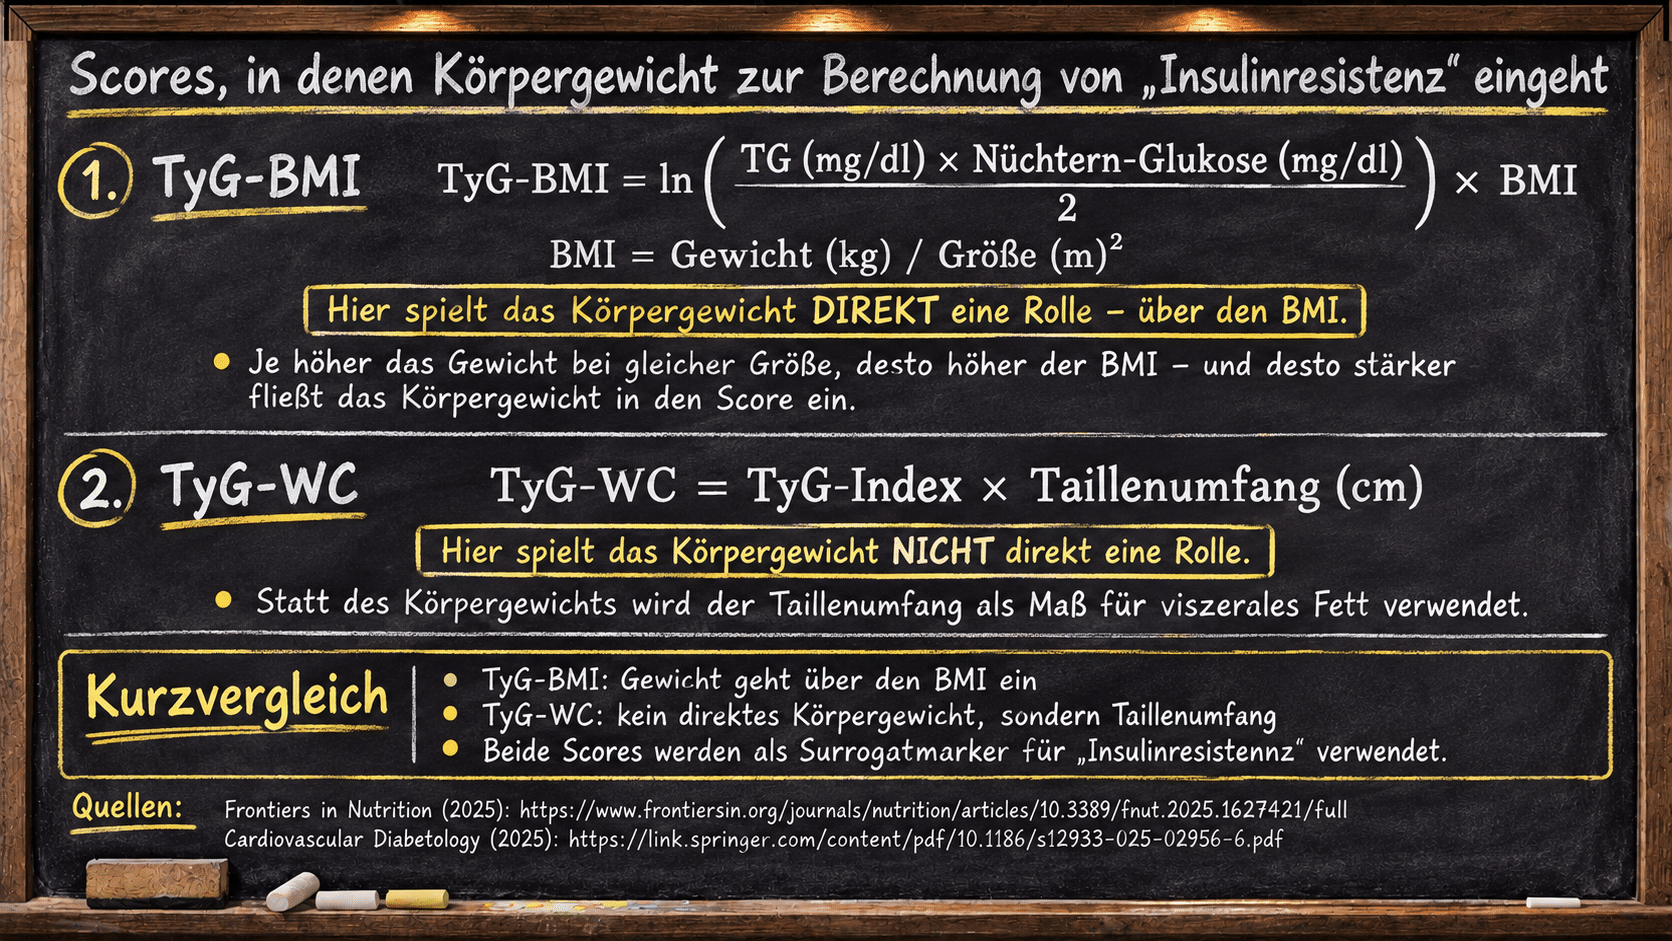
Abenteuerlicher geht Biomarker-Medizin wirklich nicht. Das alles wäre noch zum schmunzeln, wenn daraus nicht folgenschwere Entscheidungen für den Betroffenen Patienten durch „Autoritäten“ vermittelt werden würden. Denn auch 2024 wird erneut konstatiert: „The pathogenesis of T2D is not fully understood“, so die Autoren in der 2024 erschienenen Arbeit in Nature.32)
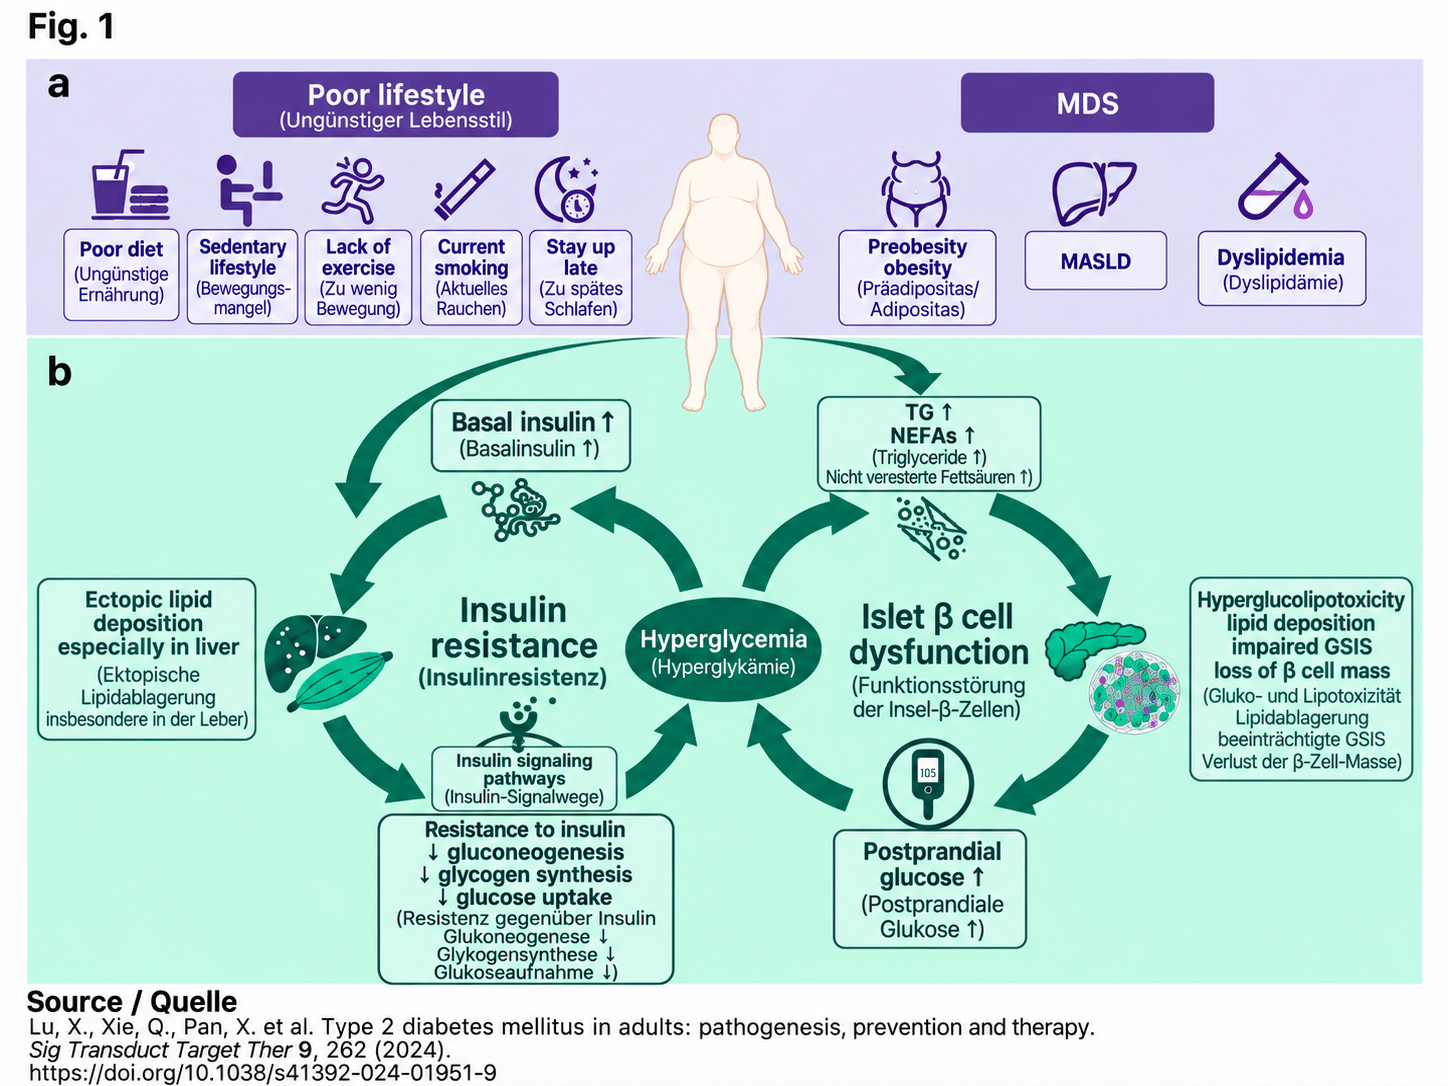
Aber was nicht voll verstanden wird, kann man nicht einfach auf eine postulierte Ursache dingfest machen. Das ist keine seriöse Wissenschaft und vor allem dient nicht dem Menschen, der aus einem falschen aufgestellten Wegweiser sich in eine nicht akzeptable Richtung bewegt. Insulin ist Leben. Wer Insulin schützt, erhält damit das Leben. Nicht das Insulin ist das Problem, sondern die Störung liegt darin, dass Insulin nicht ungehindert seinen Job zu erledigen. Einen Job, den bisher kein anderes Antidiabetikum in gleicher weise erfüllen konnte.
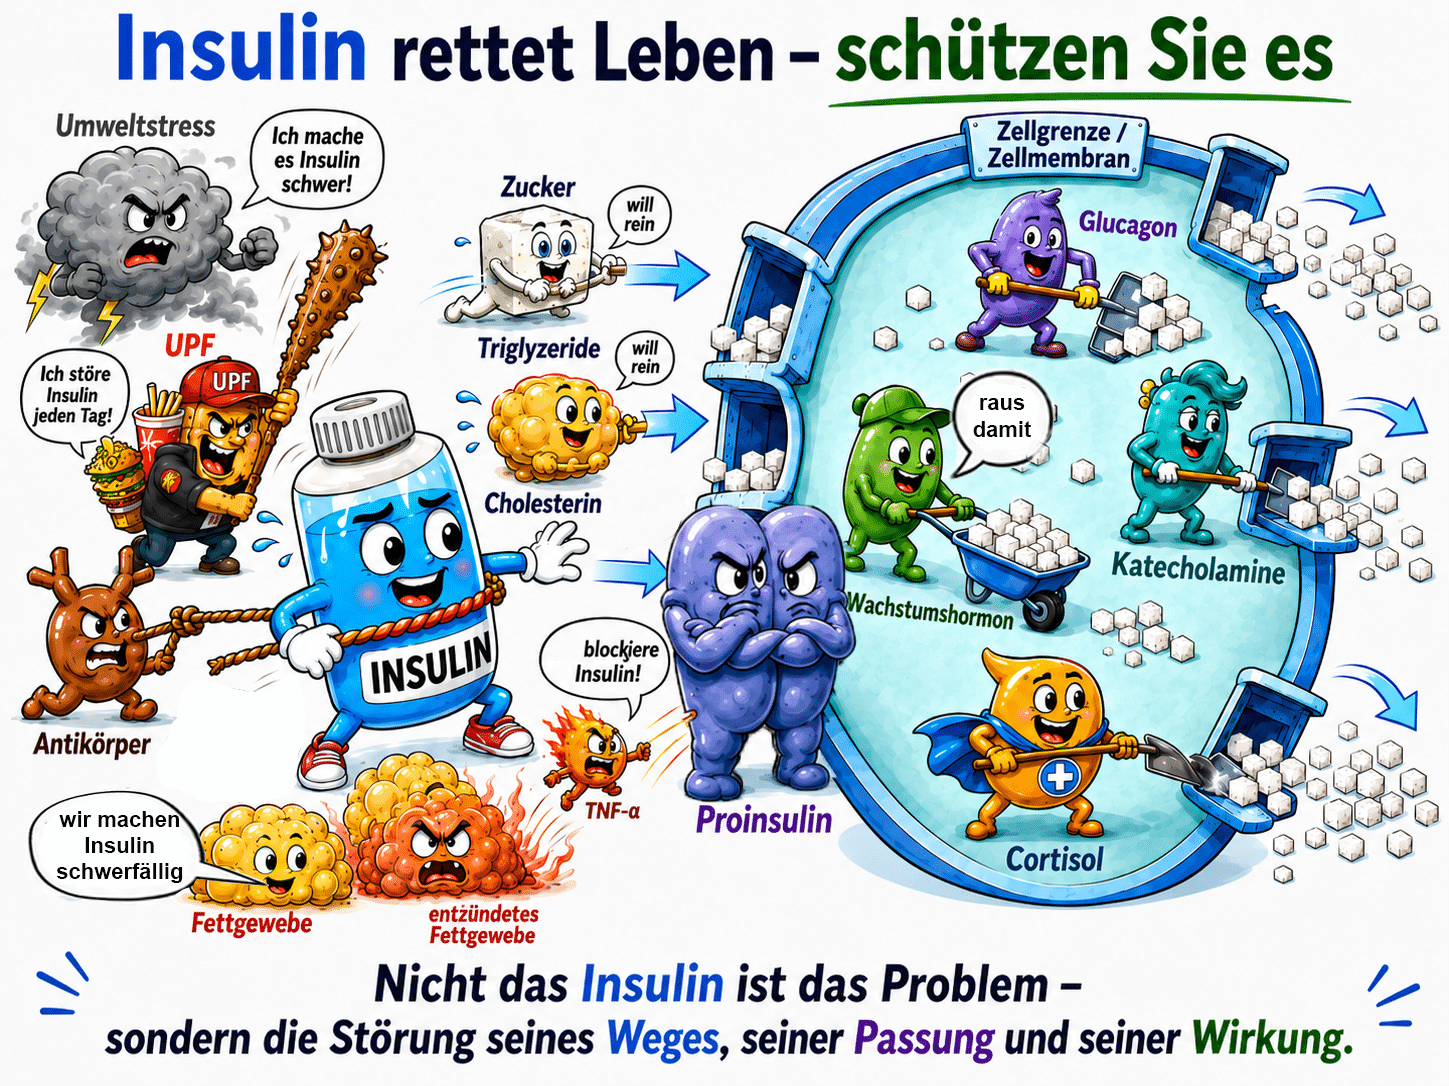
Daher noch einmal:
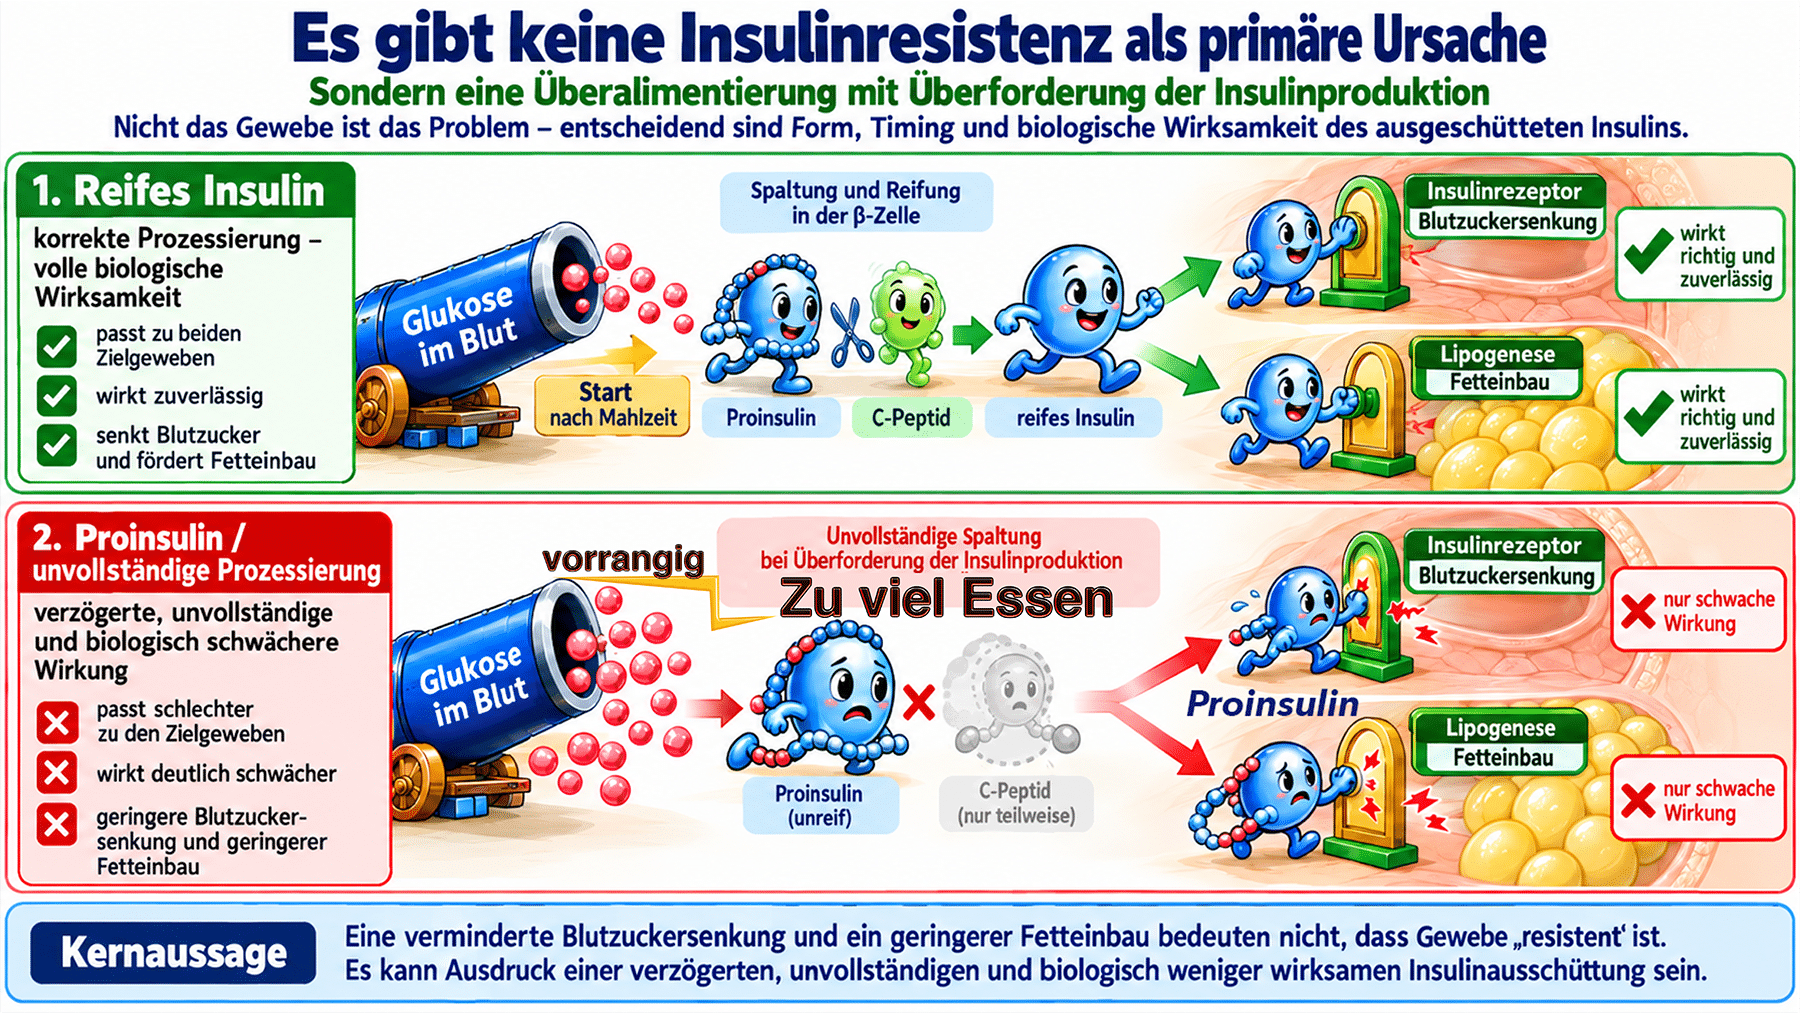
Proinsulinüberschuss: Insulin hat zwei Hauptaufgaben:
Es bringt Zucker aus dem Blut in die Zellen und hilft außerdem, überschüssige Energie als Fett zu speichern.
Wird bei Überernährung jedoch vermehrt unreifes Proinsulin statt voll wirksamen Insulins ausgeschüttet, funktionieren beide Aufgaben schlechter:
Der Blutzucker bleibt zu hoch, und auch die Fette werden nicht richtig verarbeitet.
So steigen Zucker und Fette im Blut weiter an. Dadurch entstehen schädliche Stoffe (AGEs und ALEs), die auf Dauer Gefäße, Nerven und Organe schädigen können
Es gibt keine Insulinresistenz, sondern eine Proinsulindominanz, die entsteht, weil der Körper mehr leisten muss, als er eigentlich unter einer Homöostase = Gleichgewicht nach Walter Bradford Cannon zu leisten im Stande ist.
Der Lebensstil muss geändert werden und nicht der dauerversorgte Patient herangezüchtet werden.
Wie heißt ein klassisches Sprichwort: „Per aspera ad astra“ – „Über raue Pfade zu den Sternen“.
Zeit sich nicht in die Hand von Profit-Interessierten zu begeben. Denn es gilt als bewiesen: Insulin hat keine Nebenwirkungen, Insulin verträgt jeder, Insulin ist Leben und Insulin kann man individuell anpassen, so wie man auch Essen und Bewegung eigenverantwortlich steuern kann und sollte.
Quellen und Anmerkungen
1) Der Begriff „Deeskalationstherapie“ leitet sich direkt aus den medizinischen Nationalen Versorgungsleitlinien (NVL) Typ-2-Diabetes sowie den Leitlinien der Deutschen Diabetes Gesellschaft (DDG) ab sowie aus der Analyse von AOK-GKV-Daten, die belegen, dass erfasste T2DM zu dick sind und gegen die Leitlinienvorgaben Insulin als Monotherapie erhalten: Wilke T, Picker N, Mueller S, Geier S, Foersch J, Aberle J, Martin S, Riedl M, Gabler M. Reale Insulintherapie bei deutschen Typ-2-Diabetes mellitus in Deutschland: Patientenmerkmale, Behandlungsmuster und Insulindosierung. Diabetes Metab-Syndrom Obes. 2019 Jul 24;12:1225-1237. doi: 10.2147/DMSO.S214288.
2) Rechtliche und vertragliche Grundlage am Beispiel Berlin: Anlage 3 zum DMP-Vergütungsvertrag (Diabetes mellitus Typ 2) zwischen der KV Berlin und den gesetzlichen Krankenkassen – Ziffern zur Vergütung der Deeskalation: 99134, 99134A, 99134B/ 99135, 99135A, 99135B
3) Matthew C. Riddle, William T. Cefalu, Philip H. Evans, Hertzel C. Gerstein, Michael A. Nauck, William K. Oh, Amy E. Rothberg, Carel W. le Roux, Francesco Rubino, Philip Schauer, Roy Taylor, Douglas Twenefour; Consensus Report: Definition and Interpretation of Remission in Type 2 Diabetes. Diabetes Care 1 October 2021; 44 (10): 2438–2444. https://doi.org/10.2337/dci21-0034
4) Formal: mg/dl: GMI (%) = 3,31 + 0,02392 × mittlere Glukose (mg/dl); Bergenstal RM, Beck RW, Close KL, Grunberger G, Sacks DB, Kowalski A, Brown AS, Heinemann L, Aleppo G, Ryan DB, Riddlesworth TD, Cefalu WT. Glucose Management Indicator (GMI): A New Term for Estimating A1C From Continuous Glucose Monitoring. Diabetes Care. 2018 Nov;41(11):2275-2280. doi: 10.2337/dc18-1581.
5) Nathan DM et al., Diabetes Care. 2006;29(8):1963–1972. DOI: 10.2337/dc06-9912
6) Mayfield JA, White RD. Insulin therapy for type 2 diabetes: rescue, augmentation, and replacement of beta-cell function. Am Fam Physician. 2004 Aug 1;70(3):489-500. Erratum in: Am Fam Physician. 2004 Dec 1;70(11):2079-80. PMID: 15317436.
7) Himsworth HP, Kerr RB: Insulin-sensitive and insulin-insensitive types of diabetes mellitus. Clin Sci 4:119–152, 1939
8) Willis T. Pharmaceutice rationalis; sive, Diatriba de medicamentorum operationibus in humano corpore. Teil 2, Abschnitt IV, Kap. III. Oxford: E Theatro Sheldoniano, 1674. Ein Nachdruck erschien in Den Haag bei A. Leers 1675
9) Wadivkar P, Jebasingh F, Thomas N et al. Classifying a distinct form of diabetes in lean individuals with a history of undernutrition: an international consensus statement The Lancet Global Health, 13, e1771-e1776 https://idf.org/about-diabetes/type-5-diabetes/
10) The GRADE Study Research Group, Glycemia Reduction in Type 2 Diabetes — Glycemic Outcomes, Publication: The New England Journal of Medicine, Publisher: Massachusetts Medical Society, Date: Sep 22, 2022, https://www.nejm.org/doi/ full/10.1056/NEJMoa2200433
11) Saisho Y. Importance of Beta Cell Function for the Treatment of Type 2 Diabetes. J Clin Med. 2014 Aug 14;3(3):923-43. doi: 10.3390/ jcm3030923. PMID: 26237486; PMCID: PMC4449644.
Esze R, Barna S, Fülöp P, Kempler P, Mikó M, Páll D, Paragh G, Somodi S, Emri M, Képes Z, Garai I, Káplár M. C-peptide: an essential ally in microvascular complications of type 2 diabetes mellitus and obesity. Diabetol Metab Syndr. 2024 Aug 29;16(1):211. doi: 10.1186/s13098- 024-01454-1.
12) https://www.nature.com/articles/s41388-021-01943-x
13) Zhao Y, Peng C, Xia Y, Dong T, Xu J, Shan X, Zhong X, Xue J, Bing Z, Li P, Han J, Nie Y, He K, Cao Y, Wang T. Microbial aldehyde-alcohol dehydrogenase degrades metformin to limit therapeutic response in type 2 diabetes. Cell Metab. 2026 Sep 29:S1550-4131(26)00378-5. doi: 10.1016/j.cmet.2026.09.003. Epub ahead of print. PMID: 42810351
14) Zhang W, Pettersson A, Thorén P, Hedner T. Effects of 1,1-dimethylguanidine administration on blood pressure, heart rate and renal sympathetic nerve activity in normotensive and spontaneously hypertensive rats. Acta Physiol Scand. 1997 Jan;159(1):1-6. doi: 10.1046/j.1365-201X.1997.571334000.x. PMID: 9124065
15) Daniel R. Quast, Cong Xie, Michelle J. Bound, et al; Effects of Metformin on Postprandial Blood Pressure, Heart Rate, Gastric Emptying, GLP-1, and Prevalence of Postprandial Hypotension in Type 2 Diabetes: A Double-Blind Placebo-Controlled Crossover Study. Diabetes 20 March 2025; 74 (4): 611–618. https://doi.org/10.2337/db24-0830
16) Yuanzhen He, Yanyan Zhang, Feng Ju; Metformin-Kontamination in globalen Gewässern: Biotische und abiotische Transformation, Nebenprodukterzeugung und Toxizität und Bewertung als pharmazeutischer Indikator. Umgebung. Wissenschaft. Technologie. 4. Oktober 2022; 56 (19): 13528–13545.https://doi.org/10.1021/acs.est.2c02495
17) https://diabetesonthenet.com/diabetes-primary-care/how-to-rescue-therapy/
18) Verde L, Lorenzo TD, Savastano S, Colao A, Barrea L, Muscogiuri G. Chrononutrition in type 2 diabetes mellitus and obesity: a narrative review. Diabetes Metab Res Rev. 2024;e3778. https://doi.org/10.1002/ dmrr.3778
19) López-Prieto RS, et al. Time matters: an insight into the relationship between chrononutrition and diabetes. Rev Invest Clin. 2024 Apr 3;76(2):080-090. doi: 10.24875/RIC.23000271.
20) Lechleitner, M., Kaser, S., Hofer, S. et al. Diagnostik und Therapie des Typ 1 Diabetes mellitus (Update 2026). Wien Klin Wochenschr 138 (Suppl 4), 102–111 (2026). https://doi.org/10.1007/s00508-025-02628-1
21) https://ec.europa.eu/health/documents/community-register/2003/200308136902/anx_6902_de.pdf
22) Ryan EA, Imes S, Wallace C. Short-term intensive insulin therapy in newly diagnosed type 2 diabetes. Diabetes Care. 2004;27(5):1028– 1032. doi:10.2337/diacare.27.5.1028. Weng J, Li Y, Xu W, Shi L, Zhang Q, Zhu D, Hu Y, Zhou Z, Yan X, Tian H, Ran X, Luo Z, Xian J, Yan L, Li F, Zeng L, Chen Y, Yang L, Yan S, Liu J, Li M, Fu Z, Cheng H. Effect of intensive insulin therapy on beta-cell function and glycaemic control in patients with newly
diagnosed type 2 diabetes: a multicentre randomised parallel-group trial. The Lancet. 2008;371(9626):1753–1760. doi:10.1016/S0140-6736(08)60762-X
23) Retnakaran, R., Kramer, C. K., Choi, H., Ye, C., Swaminathan, S., & Zinman, B. Short-term intensive insulin therapy in type 2 diabetes: long-term effects on beta-cell function and diabetes remission. Diabetes Care. 2012;35(8):1723– 1728. doi:10.2337/dc12-0079.
Kramer, C. K., Zinman, B., & Retnakaran, R. Short-term intensive insulin therapy in type 2 diabetes mellitus: a systematic review and meta-analysis. The Lancet Diabetes & Endocrinology. 2013;1(1):28–34. doi:10.1016/S2213- 8587(13)70006-8
Austenat, E. Das Insulin-Dilemma bei Typ-2Diabetes, 2016,
Chen, A., Huang, Z., Wan, X., Deng, W., Wu, J., & Li, L. Attitudes toward insulin therapy and insulin refusal among Chinese patients with type 2 diabetes: a qualitative study. Journal of Clinical Nursing. 2025.
24) Fung, Jason. The Diabetes Code: Prevent and Reverse Type 2 Diabetes Naturally. Vancouver: Greystone Books, 2018. 296 Seiten. ISBN 978-1-77164-265-1
25) Fung, Jason. The Diabetes Code: Prevent and Reverse Type 2 Diabetes Naturally. Vancouver: Greystone Books, 2018. 296 Seiten. ISBN 978-1-77164-265-1
26) Hotamisligil GS, Shargill NS, Spiegelman BM. Adipose expression of tumor necrosis factor-alpha: direct role in obesity-linked insulin resistance. Science. 1993;259(5091):87–91. DOI: 10.1126/science.7678183 · PubMed
27) Weisberg SP et al. Obesity is associated with macrophage accumulation in adipose tissue. Journal of Clinical Investigation. 2003;112(12):1796–1808. DOI: 10.1172/JCI19246
Xu H et al. Chronic inflammation in fat plays a crucial role in the development of obesity-related insulin resistance. Journal of Clinical Investigation. 2003;112(12):1821–1830. DOI: 10.1172/JCI19451
28) Spennati G, Vo N, Regier MC, Ward HH, Das V, Karihaloo A, Freedman BS. Elevated glucose in kidney organoids induces tissue-intrinsic inflammation driving epithelial detachment. Stem Cell Reports. 2026;103081. DOI: 10.1016/j.stemcr.2026.103081.
29) Alberti KGMM, Zimmet P, DeFronzo RA, Keen H, editors. International Textbook of Diabetes Mellitus. 2nd ed. Chichester: John Wiley & Sons; 1997
30) Krantz, S. (2010) Janusgesicht Glucose. Die Bedeutung der Maillard-Reaktion für das Altern, diabetische Folgeerkrankungen und das Glykämische Management. Hamburg: tredition.
31) Ross R, Neeland IJ, Yamashita S, Shai I, Seidell J, Magni P, Santos RD, Arsena et a., Waist circumference as a vital sign in clinical practice: a Consensus Statement from the IAS and ICCR Working Group on Visceral Obesity.
Nature Reviews Endocrinology. 2020;16(3):177–189.
DOI: 10.1038/s41574-019-0310-7
32) Lu, X et al. Type 2 diabetes mellitus in adults: pathogenesis, prevention and therapy. Sig Transduct Target Ther. 2024, doi: 10.1038/s41392- 024-01951-9